
حصول Enfortumab Vedotin وPembrolizumab على موافقة FDA في الخط الأول لسرطان الظهارة البولية

في هذا المقال
حصل مزيج enfortumab vedotin-ejfv (Padcev) وpembrolizumab (Keytruda) للمرضى المصابين بسرطان الظهارة البولية المتقدم موضعيًا أو النقيلي على موافقة FDA (إدارة الغذاء والدواء الأمريكية) في 15 ديسمبر 2023.
كانت FDA قد منحت سابقًا هذه المجموعة، لمرضى سرطان الظهارة البولية المتقدم موضعيًا أو النقيلي غير المؤهلين للعلاج الكيميائي المحتوي على سيسبلاتين، موافقة معجّلة منحتها.
سرطان الظهارة البولية، نوع من السرطان ينشأ من خلايا الظهارة البولية التي تبطن السطح الداخلي للجهاز البولي. وهذا السرطان يُعرف غالبًا بسرطان المثانة بهذا الاسم، ولكنه قد يؤثر أيضًا في الحالبين عند الجزء العلوي للكليتين وبنى أخرى للمسالك البولية.
وفق إحصاءات السرطان في تركيا 2020، سرطان المثانة، مع 10.426 حالة، رابع السرطانات الأكثر شيوعًا لدى الرجال، أي المرتبة 4، ومع 1.772 حالة لدى النساء يحتل المرتبة 14. ويشكل سرطان المثانة نحو %7 من جميع حالات السرطان الجديدة لدى الرجال، ونحو %2 لدى النساء. ويكون نحو %30 من مرضى سرطان المثانة عند التشخيص في مرحلة متقدمة إقليميًا أو مرحلة نقيلية يكونون فيها.
موافقة FDA التي جاءت مع دراسة EV-302/KN-A39
كان Enfortumab vedotin (Padcev) مع pembrolizumab (Keytruda) مزيجًا أظهرت دراسة EV-302/KEYNOTE-A39 من المرحلة-3 أنه أصبح معيارًا جديدًا لعلاج الخط الأول لسرطان الظهارة البولية المتقدم.
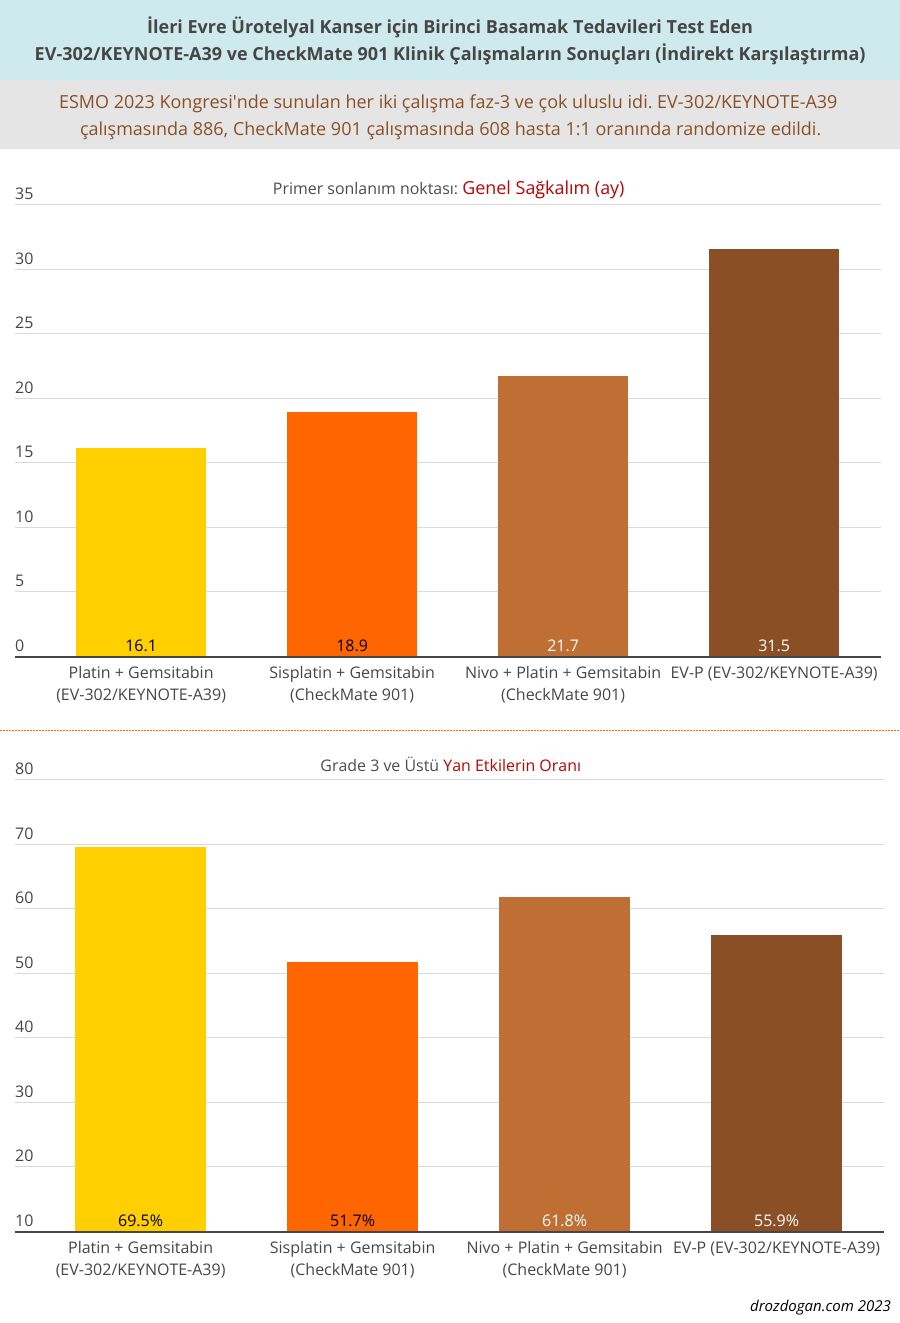
هذه المجموعة، في الاختبارات على 442 مشاركًا، 31,5 شهرًا من البقاء الإجمالي الوسيط حققت، متجاوزة بوضوح العلاج الكيميائي القائم على البلاتين، وهو معيار الرعاية الحالي. وهذا مقارنة بما سُجل في الاختبارات لدى 444 مشاركًا تلقوا جيمسيتابين مع سيسبلاتين أو كاربوبلاتين، 16,1 شهرًا من البقاء الإجمالي الوسيط، يعني انخفاضًا في خطر فقدان الحياة بنسبة %53 (P < .00001).
أدى إلغاء العلاج الكيميائي إلى أن تقلل المجموعة الجديدة الآثار الجانبية من الدرجة 3 أو أعلى بصورة مهمة.
هذه أول حالة نستطيع فيها رفع مدة البقاء الإجمالي في علاج الخط الأول فوق ما يحققه العلاج الكيميائي. وقد قدم مزيج Enfortumab vedotin وpembrolizumab في سرطان صلب (ناشئ من الأنسجة/الأعضاء) في المرحلة 4، لم يسبق مثيله، %30 من الهدأة معدلًا كهذا (تشير الهدأة إلى فترة تختفي فيها أعراض المرض ويتوقف تقدمه).
دراسة EV-302/KEYNOTE-A39، مؤتمر ESMO 2023عُرضت فيه، وكانت أكثر دراسات المؤتمر لفتًا للانتباه. وفي المؤتمر، بعد عرض دراسة EV-302/KEYNOTE-A39 مباشرة، عُرضت دراسة أخرى هي CheckMate 901 التي أظهرت تحسنًا في البقاء الإجمالي مقارنة بالعلاج الكيميائي المعياري القائم على البلاتين، ولكن الدراسة الأولى تجاوزتها.
في دراسة CheckMate 901، أُضيف nivolumab بدل إلغاء العلاج الكيميائي بالكامل. ولدى 304 مرضى وُزّعوا عشوائيًا لكل ذراع، حققت إضافة nivolumab، مقارنة بما أُنجز بجيمسيتابين/سيسبلاتين، 18,9 شهرًا من البقاء الإجمالي الوسيط، 21,7 شهرًا من البقاء الإجمالي الوسيط، مما يعني في خطر فقدان الحياة %22انخفاضًا بهذه النسبة (P = .0171).
وبذلك أُظهر للمرة الأولى أن إضافة العلاج المناعي إلى العلاج الكيميائي في الخط الأول تحسّن البقاء في سرطان الظهارة البولية النقيلي.
بعد سنوات من الركود في علاجات الخط الأول لسرطان المثانة المتقدم، تمثل هذه الدراسات تقدمًا قيّمًا جدًا؛ إذ نجحت الدراستان كلتاهما في تجاوز العلاج الكيميائي في جلسة العلاج الأولى.
ولكن معدلات البقاء الأفضل بكثير المحققة بمزيج enfortumab vedotin / pembrolizumab تعني أن هذه المجموعة أصبحت الآن "أفضل نظام علاجي من الخط الأول لسرطانات الظهارة البولية المتقدمة".
الآثار الجانبية ومعلومات الجرعات
من أكثر الآثار الجانبية والاضطرابات المختبرية شيوعًا (%20 أو أكثر) لدى متلقي Enfortumab vedotin مع pembrolizumab ارتفاع ناقلة أمين الأسبارتات، وارتفاع الكرياتينين، والطفح، وارتفاع الغلوكوز، والاعتلال العصبي المحيطي، وارتفاع الليباز، وانخفاض اللمفاويات، وارتفاع ناقلة أمين الألانين، وانخفاض الهيموغلوبين، والتعب، وانخفاض الصوديوم، وانخفاض الفوسفات، وانخفاض الألبومين، والحكة، والإسهال، وتساقط الشعر، وانخفاض الوزن، وانخفاض الشهية، وارتفاع اليورات، وانخفاض العدلات، وانخفاض البوتاسيوم، وجفاف العين، والغثيان، والإمساك، وارتفاع البوتاسيوم، واضطراب التذوق، وعدوى المسالك البولية، وانخفاض الصفائح الدموية.
جرعة Enfortumab vedotin الموصى بها مع pembrolizumab، حتى تقدم المرض أو حدوث سمية غير مقبولة، في دورة مدتها 21 يومًا، في اليومين 1 و8 بتسريب وريدي لمدة 30 دقيقة، هي 1.25 mg/kg (للمرضى ≥ 100 kg، الحد الأقصى 125 mg). والجرعة الموصى بها من Pembrolizumab مع enfortumab vedotin-ejfv، حتى تقدم المرض أو سمية غير مقبولة أو 2 سنة من العلاج، هي كل 3 أسابيع بالتسريب الوريدي 200 mg، أو كل 6 أسابيع 400 mg.
المشروعات والشراكات
أُجريت هذه المراجعة في إطار مبادرة Project Orbis لمركز التميز في علم الأورام بـ FDA، التي توفر إطارًا للتقديم والمراجعة المتزامنين لأدوية الأورام بين الشركاء الدوليين. وتعاونت FDA في هذه المراجعة مع إدارة السلع العلاجية الأسترالية وHealth Canada.
كذلك، استخدمت هذه المراجعة البرنامج التجريبي لمراجعة الأورام في الوقت الحقيقي، الذي يسرّع إرسال البيانات قبل إيداع الطلب السريري كاملًا، وطلب Assessment Aid الطوعي المقدم من صاحب الطلب لتسهيل تقييم FDA. ووافقت FDA على الطلب قبل موعدها المستهدف بـ 5 أشهر. وقد حصل هذا الطلب على المراجعة ذات الأولوية وتصنيف العلاج الاختراقي.
المصادر
هل كان هذا المقال مفيدًا لك؟
تساعدنا ملاحظاتك على تحسين المحتوى.
تعليقات القراء
شارك تعليقك
لا يُنشر اسمك وتعليقك إلا بعد موافقة المسؤول. لا يُعرض بريدك الإلكتروني للزوار مطلقًا.
كن أول من يعلّق.