
Enfortumab vedotin și pembrolizumab, aprobați de FDA în prima linie pentru cancerul urotelial

În acest articol
Asocierea enfortumab vedotin-ejfv (Padcev) și pembrolizumab (Keytruda) a fost aprobată de FDA, Administrația pentru Alimente și Medicamente din SUA, la 15 decembrie 2023 pentru cancerul urotelial local avansat sau metastatic.
FDA acordase anterior asocierii, pentru pacienții cu boală local avansată sau metastatică neeligibili pentru chimioterapie cu cisplatină, aprobare accelerată .
Cancerul urotelial provine din celulele care căptușesc interiorul căilor urinare. Este cunoscut cel mai frecvent drept cancer vezical , dar poate afecta și ureterele din partea superioară a rinichilor și alte structuri urinare.
Potrivit statisticilor oncologice turcești din 2020, cancerul vezical este al 4-lea cel mai frecvent la bărbați, cu 10.426 cazuri, și al 14-lea la femei, cu 1.772 cazuri. Reprezintă aproximativ 7% din cazurile noi masculine și 2% din cele feminine. La diagnostic, aproximativ 30% dintre pacienți sunt în stadiu regional avansat sau metastatic .
Aprobarea FDA bazată pe EV-302/KN-A39
Studiul de fază 3 EV-302/KEYNOTE-A39 a arătat că enfortumab vedotin (Padcev) plus pembrolizumab (Keytruda) devine un nou standard de primă linie în cancerul urotelial avansat.
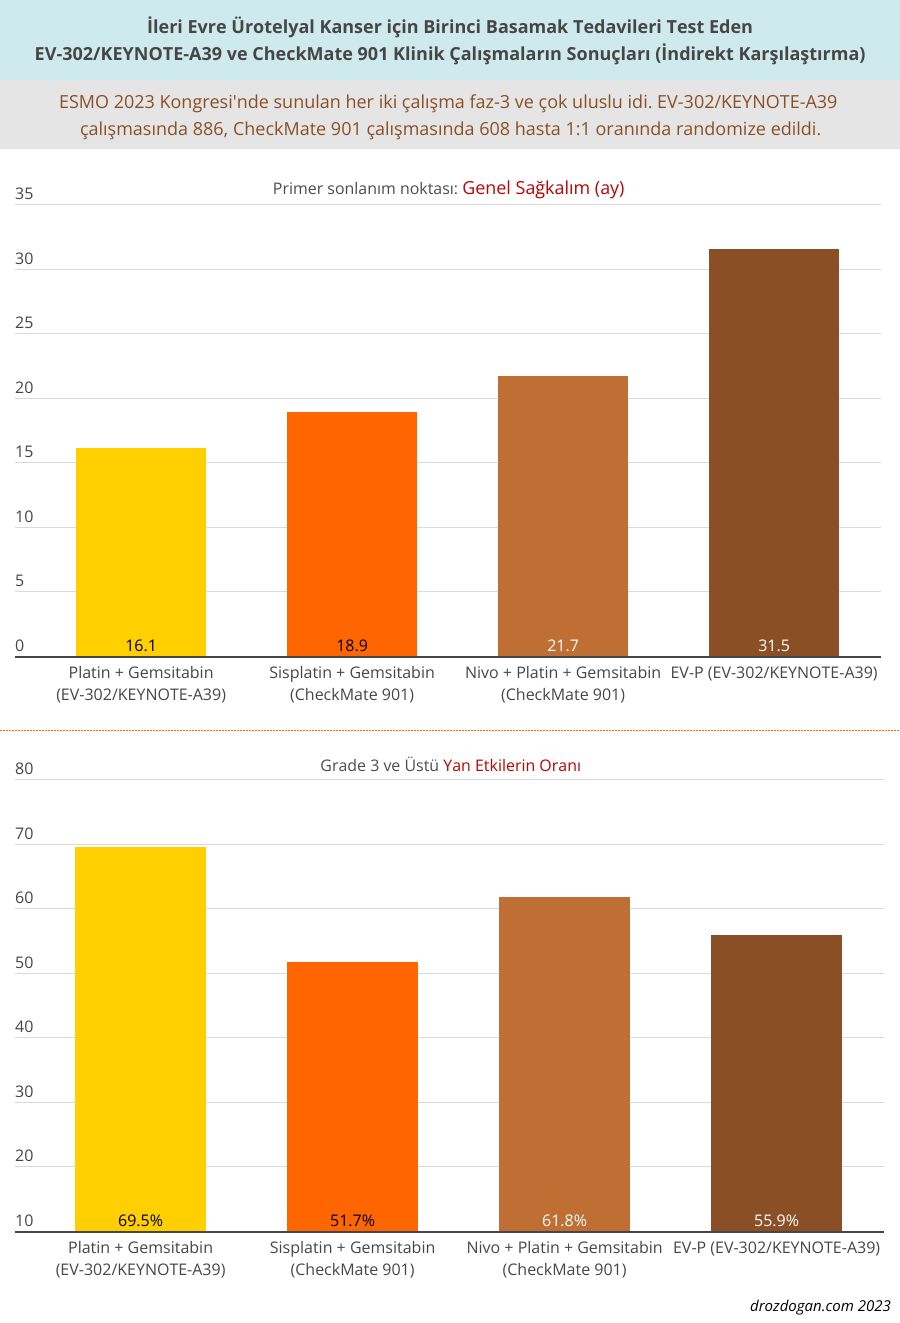
La 442 de participanți, asocierea a obținut o supraviețuire globală mediană de 31,5 luni, depășind clar standardul cu chimioterapie pe bază de platină. Cei 444 de participanți cu gemcitabină și cisplatină sau carboplatin au avut 16,1 luni, o reducere a riscului de deces cu 53% în favoarea asocierii (P < .00001).
Eliminarea chimioterapiei a permis reducerea semnificativă a efectelor adverse de grad 3 sau mai mare.
Este primul exemplu de depășire a supraviețuirii oferite de chimioterapie în prima linie. Enfortumab vedotin cu pembrolizumab a oferit în cancerele solide, de țesut sau organ, în stadiul 4 o rată a remisiunii de 30% , nemaiîntâlnită anterior. Remisiunea este perioada în care simptomele bolii dispar și progresia ei se oprește.
EV-302/KEYNOTE-A39 a fost prezentat la Congresul ESMO 2023 și a fost cel mai remarcat studiu. A eclipsat CheckMate 901, prezentat imediat după EV-302/KEYNOTE-A39, care arăta și el îmbunătățirea supraviețuirii față de chimioterapia standard cu platină.
CheckMate 901 a adăugat nivolumab în loc să elimine chimioterapia. La 304 pacienți randomizați în fiecare braț, adăugarea a crescut supraviețuirea globală mediană de la 18,9 luni cu gemcitabină/cisplatină la 21,7 luni, o reducere a riscului de deces cu 22% (P = .0171).
A demonstrat pentru prima dată îmbunătățirea supraviețuirii prin adăugarea imunoterapiei la chimioterapia de primă linie în cancerul urotelial metastatic.
După ani de stagnare în prima linie a cancerului vezical avansat, studiile reprezintă un progres valoros: ambele au depășit chimioterapia în tratamentul inițial.
Supraviețuirea mult mai bună cu enfortumab vedotin/pembrolizumab înseamnă însă că asocierea este acum „cel mai bun regim de primă linie în cancerele uroteliale avansate”.
Efecte adverse și doze
Cele mai frecvente efecte și anomalii de laborator (20% sau mai mult) au fost creșterea aspartat aminotransferazei, creatininei, erupția, creșterea glucozei, neuropatia periferică, creșterea lipazei, scăderea limfocitelor, creșterea alanin aminotransferazei, scăderea hemoglobinei, oboseala, scăderea sodiului, fosfatului și albuminei, pruritul, diareea, alopecia, scăderea greutății și apetitului, creșterea uraților, scăderea neutrofilelor și potasiului, uscăciunea oculară, greața, constipația, creșterea potasiului, disgeuzia, infecția urinară și scăderea trombocitelor.
Doza recomandată de enfortumab vedotin cu pembrolizumab este 1,25 mg/kg (maximum 125 mg la ≥ 100 kg), perfuzată IV în 30 de minute în zilele 1 și 8 ale unui ciclu de 21 de zile, până la progresie sau toxicitate inacceptabilă. Pembrolizumab cu enfortumab vedotin-ejfv se recomandă la 200 mg IV la fiecare 3 săptămâni ori 400 mg la fiecare 6 săptămâni, până la progresie, toxicitate inacceptabilă sau 2 ani de tratament.
Proiecte și colaborări
Evaluarea s-a făcut în cadrul Project Orbis al Centrului de Excelență Oncologică FDA, care permite depunerea și evaluarea simultană a medicamentelor oncologice între parteneri internaționali. FDA a colaborat cu Administrația Bunurilor Terapeutice din Australia și Health Canada.
Au fost folosite și programul-pilot de Evaluare Oncologică în Timp Real, care accelerează transmiterea datelor înainte de depunerea întregului dosar, și documentul voluntar Assessment Aid, pentru facilitarea evaluării FDA. FDA a aprobat cererea cu 5 luni înaintea datei sale țintă. Cererea a primit Evaluare Prioritară și desemnare de Terapie Avansată.
Surse
Ți-a fost util acest articol?
Feedbackul tău ne ajută să îmbunătățim conținutul.

Comentariile cititorilor
Împărtășește comentariul tău
Numele și comentariul dumneavoastră sunt publicate numai după aprobarea administratorului. Adresa de e-mail nu este afișată niciodată vizitatorilor.
Fii primul care comentează.