Es wird alles verändern! Google DeepMinds künstliche Intelligenz entschlüsselt Proteinstrukturen

Bei der Bestimmung der 3-dimensionalen (3D) Formen von Proteinen stehen Googles Programme zum Deep Learning Wissenschaftlern zufolge davor, die Biologie grundlegend zu verändern. Bei der Entdeckung neuer Medikamente stehen wir an der Schwelle zu einer Revolution.
Googles künstliche Intelligenz: Ein von dessen KI-Ableger DeepMind entwickeltes neuronales Netz hat einen gewaltigen Schritt zur Lösung einer der größten biologischen Herausforderungen gemacht – die Form eines Proteins aus seiner Aminosäuresequenz in 3D zu bestimmen.
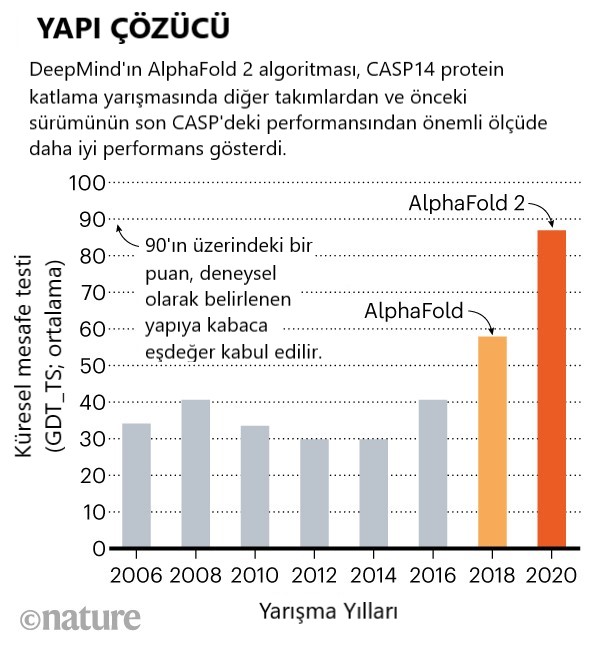
DeepMinds Algorithmus AlphaFold schnitt bei der alle zwei Jahre stattfindenden Aufgabe zur Vorhersage von Proteinstrukturen besser ab als die anderen 100 Teams. Der Wettbewerb heißt CASP, kurz für Critical Assessment of Structure Prediction (kritische Bewertung der Strukturvorhersage). Die Ergebnisse wurden am 30. November zu Beginn der Konferenz bekannt gegeben, die dieses Jahr virtuell stattfand und die Arbeiten bewertete.

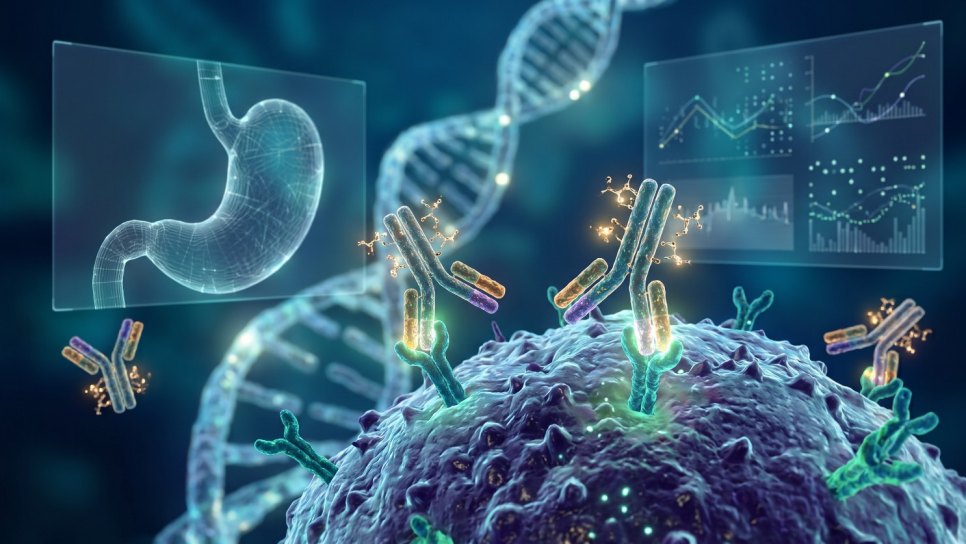
Die Abbildung oben: Die Funktion eines Proteins wird durch seine 3D-Form bestimmt – DeepMind.
John Moult, Mitbegründer von CASP, das 1994 zur Entwicklung rechnergestützter Methoden für präzise Proteinstrukturvorhersagen gegründet wurde, und Computerbiologe an der University of Maryland in College Park, sagt: „Das ist eine sehr wichtige Sache“.
Die Fähigkeit, Proteinstrukturen aus Aminosäuresequenzen genau vorherzusagen, wäre ein großer Gewinn für Lebenswissenschaften und Medizin. Sie würde das Verständnis grundlegender Zellbausteine stark beschleunigen und schnellere sowie bessere Arzneimittelentdeckungen ermöglichen.
Beim letzten CASP im Jahr 2018, als das Londoner Unternehmen DeepMind erstmals teilnahm, trat AlphaFold an. Dieses Jahr lag das Deep-Learning-Netz des Teams jedoch weit vor den anderen. Wissenschaftlern zufolge arbeitete es so unglaublich gut, dass dies eine Revolution in der Biologie einläuten könnte.

Andrei Lupas, Evolutionsbiologe am Max-Planck-Institut für Entwicklungsbiologie in Tübingen, der die Leistungen der verschiedenen CASP-Teams bewertet, sagt: „Diese Entwicklung verändert die Spielregeln“. AlphaFold half bereits, die Struktur eines Proteins zu bestimmen, das Lupas’ Labor seit einem Jahrzehnt Probleme bereitete. Er erwartet, dass sich seine Fragen und seine Arbeitsweise dadurch verändern. Lupas sagt: „Es wird die Medizin verändern. Die Forschung. Die Biotechnik. Es wird alles verändern“.
In manchen Fällen lassen sich die Strukturvorhersagen von AlphaFold nicht von denjenigen unterscheiden, die mit experimentellen „Goldstandard“-Methoden wie Röntgenkristallografie und, in den letzten Jahren, Kryo-Elektronenmikroskopie (Kryo-EM) ermittelt wurden. Wissenschaftler sagen, AlphaFold könne diese aufwendigen und teuren Methoden noch nicht unbedingt ersetzen. Die KI werde jedoch neue Wege eröffnen, mit Lebewesen zu arbeiten.
Das Strukturproblem bei Proteinen
Proteine sind Bausteine des Lebens, die für die meisten Vorgänge in Zellen verantwortlich sind. Wie ein Protein funktioniert und was es tut, wird durch seine 3D-Form bestimmt, und die 3-dimensionale Struktur bestimmt die Funktion eines Proteins. „Struktur ist Funktion“ ist ein Axiom der Molekularbiologie. Proteine nehmen ihre Form tendenziell ohne Hilfe an, allein geleitet von den Gesetzen der Physik.
Jahrzehntelang waren Laborexperimente der wichtigste Weg zu guten Proteinstrukturen. Die ersten vollständigen Strukturen wurden Anfang der 1950er-Jahre mit einer Technik bestimmt, bei der Röntgenstrahlen auf kristallisierte Proteine gerichtet und die gebeugten Strahlen in atomare Koordinaten eines Proteins übersetzt werden. Die Röntgenkristallografie lieferte den Löwenanteil der Proteinstrukturen. Seit mehr als einem Jahrzehnt ist Kryo-EM jedoch für viele strukturbiologische Labore ein bevorzugtes Werkzeug.
Wissenschaftler fragen sich seit Langem, wie die Bestandteile eines Proteins – eine Sequenz unterschiedlicher Aminosäuren – die vielen Biegungen und Faltungen seiner endgültigen Form vorgeben. Erste Versuche, Computer für Proteinstrukturvorhersagen einzusetzen, scheiterten Forschern zufolge in den 1980er- und 1990er-Jahren. Große Behauptungen über Methoden in veröffentlichten Arbeiten zerfielen häufig, sobald andere Wissenschaftler sie auf andere Proteine anwendeten.
Moult rief CASP ins Leben, um diese Bemühungen strenger zu prüfen. Die Veranstaltung fordert Teams heraus, Strukturen von Proteinen vorherzusagen, die experimentell gelöst, aber noch nicht veröffentlicht wurden. Moult glaubt, das Gebiet durch das Aufspüren übertriebener Behauptungen erheblich verbessert zu haben. „Man erkennt, was wirklich vielversprechend aussieht, was funktioniert und wovon man sich fernhalten sollte“, sagt er.
DeepMinds Leistung bei CASP13 im Jahr 2018 überraschte die Wissenschaftler eines Fachgebiets, das lange eine Hochburg kleiner akademischer Gruppen gewesen war. Der Computerbiologe Jinbo Xu von der University of Illinois Chicago sagt jedoch, der Ansatz habe insgesamt denen anderer KI-Teams geähnelt.
Die erste AlphaFold-Version wandte auf Struktur- und genetische Daten die als Deep Learning bekannte KI-Methode an, um Abstände zwischen Aminosäurepaaren in einem Protein vorherzusagen. Projektleiter John Jumper von DeepMind zufolge verwendete AlphaFold diese Informationen in einem zweiten Schritt ohne KI, um ein „Konsensmodell“ zu entwickeln, wie das Protein aussehen sollte.
Das Team versuchte, den Ansatz durch Erweiterungen zu verbessern, scheiterte letztlich aber. Deshalb wurde dies laut Jumper geändert und ein neuronales Netz entwickelt, das zusätzliche Informationen über physikalische und geometrische Einschränkungen der Proteinfaltung einbezieht. Auch die Aufgabe wurde anspruchsvoller gestellt: Statt Beziehungen zwischen Aminosäuren vorherzusagen, sagt das Netz die endgültige Struktur einer Zielproteinsequenz voraus. Jumper nennt dies „ein ziemlich komplexes System“.
Erstaunliche Genauigkeit
CASP erstreckt sich über mehrere Monate. Zielproteine oder als Domänen bezeichnete Proteinabschnitte – insgesamt ungefähr 100 – werden regelmäßig freigegeben, und die Teams haben einige Wochen, ihre Vorhersagen einzureichen. Unabhängige Wissenschaftler bewerten sie anschließend mit Maßen dafür, wie stark eine vorhergesagte Proteinstruktur der experimentell bestimmten ähnelt. Die Beurteiler wissen nicht, wer die jeweilige Vorhersage erstellt hat.
Die Vorhersagen von AlphaFold wurden laut Lupas unter dem Namen „Gruppe 427“ eingereicht. Die erstaunliche Genauigkeit vieler Einreichungen ließ sie jedoch hervorstechen. „Ich vermutete, dass es AlphaFold war. Die meisten anderen auch“, fügt er hinzu.
Manche Vorhersagen waren besser als andere, doch fast zwei Drittel waren qualitativ mit experimentellen Strukturen vergleichbar. In einigen Fällen ist laut Moult unklar, ob Abweichungen zwischen AlphaFold-Vorhersage und Experiment auf einem Vorhersagefehler oder einem experimentellen Artefakt beruhen.
Die Vorhersagen von AlphaFold stimmten laut Moult nur schwach mit experimentellen Strukturen überein, die mittels Kernspinresonanz ermittelt worden waren. Dies könnte jedoch daran liegen, wie die Rohdaten in ein Modell umgewandelt wurden. Das Netz bemüht sich außerdem, einzelne Strukturen in Proteinkomplexen oder -gruppen zu modellieren, wo Wechselwirkungen mit anderen Proteinen ihre Form verändern.
Insgesamt hätten die Teams die Strukturen dieses Jahr genauer vorhergesagt als beim letzten CASP, sagt Moult, doch der größte Teil des Fortschritts sei AlphaFold zuzuschreiben. Bei als mittelschwer geltenden Proteinzielen erzielten die besten anderen Teams im Allgemeinen 75 von 100 Punkten, während AlphaFold für dieselben Ziele ungefähr 90 Punkte erreichte.
Etwa die Hälfte der Teams erwähne in ihren Zusammenfassungen der Ansätze Deep Learning, sagt Moult. Das deute auf den breiten Einfluss der KI in diesem Gebiet hin. Die meisten seien akademische Teams gewesen, aber auch Microsoft und das chinesische Technologieunternehmen Tencent hätten an CASP14 teilgenommen.
Mohammed AlQuraishi, Computerbiologe an der Columbia University in New York City und CASP-Teilnehmer, wollte die Einzelheiten von AlpaFolds Wettbewerbsleistung untersuchen und am 1. Dezember, wenn das DeepMind-Team seinen Ansatz vorstellte, mehr über die Funktionsweise des Systems erfahren. AlQuarishi hatte ein starkes Gefühl, dass AlphaFold einen grundlegenden Wandel bewirken würde.
„Ich denke, man kann zu Recht sagen, dass dies für die Proteinstrukturvorhersage revolutionär ist. Ich vermute, viele werden das Gebiet verlassen, weil das Hauptproblem wohl gelöst ist. Das ist eine Entdeckung ersten Ranges und zweifellos eines der bedeutendsten wissenschaftlichen Ergebnisse meines Lebens“, sagt er.
Schneller zu Strukturen
Eine AlphaFold-Vorhersage half, die Struktur eines bakteriellen Proteins zu bestimmen, an der Lupas’ Labor seit Jahren gearbeitet hatte. Sein Team hatte zuvor rohe Röntgenbeugungsdaten gesammelt. Diese Rorschach-ähnlichen Muster in eine Struktur umzuwandeln erfordert jedoch Kenntnisse über die Proteinform. Versuche, diese Informationen zu gewinnen, scheiterten ebenso wie andere Vorhersagewerkzeuge. Lupas sagt: „Nachdem wir zehn Jahre lang alles versucht hatten, lieferte uns das Modell von Gruppe 427 unsere Struktur in einer halben Stunde“.
DeepMind-Mitgründer und CEO Demis Hassabis sagt, das Unternehmen wolle AlphaFold so zugänglich machen, dass andere Wissenschaftler es nutzen können. Zuvor waren bereits genügend Einzelheiten zur ersten Version veröffentlicht worden, damit andere den Ansatz nachbilden konnten. AlphaFold kann Tage benötigen, um eine vorhergesagte Struktur samt Einschätzungen zur Zuverlässigkeit verschiedener Proteinbereiche zu erzeugen. Hassabis sieht Arzneimittelentdeckung und Proteindesign als mögliche Anwendungen. „Wir beginnen gerade erst zu verstehen, was Biologen möchten“, fügt er hinzu.
Anfang 2020 veröffentlichte das Unternehmen Vorhersagen für einige noch nicht experimentell bestimmte SARS-CoV-2-Proteinstrukturen. Das Team um den molekularen Neurobiologen Stephen Brohawn von der University of California in Berkeley erklärte im Juni, DeepMinds Vorhersage für ein Protein namens Orf3a habe stark der später mittels Kryo-EM bestimmten Struktur geähnelt. „Was sie geschafft haben, war sehr beeindruckend“, fügt er hinzu.
Welche Auswirkungen wird der AlphaFold-2-Algorithmus in der realen Welt haben?
Manche Anwendungen wie die evolutionäre Analyse von Proteinen stehen vor Fortschritten, weil sich die aktuelle Welle genomischer Daten nun zuverlässig in Strukturen umwandeln lässt. Lupas sagt: „Dies wird der nächsten Generation von Mikrobiologen ermöglichen, anspruchsvollere Fragen zu stellen“. „Es wird mehr Nachdenken und weniger Pipettieren erfordern“.
Janet Thornton, Strukturbiologin am European Molecular Biology Laboratory – European Bioinformatics Institute in Hinxton, England, und frühere CASP-Gutachterin, sagt: „Das ist ein Problem, von dem ich nicht dachte, dass es zu meinen Lebzeiten gelöst würde“. Sie hofft, dass der Ansatz die Funktion Tausender ungelöster Proteine im menschlichen Genom aufklären und krankheitsverursachende Genveränderungen verständlich machen könnte.
AlphaFolds Leistung markiert auch einen Wendepunkt für DeepMind. Das Unternehmen ist vor allem dafür bekannt, KI zum Meistern von Spielen wie Go einzusetzen. Langfristig will es jedoch Programme entwickeln, die eine breite, menschenähnliche Intelligenz erreichen können. Hassabis nennt die Bewältigung großer wissenschaftlicher Herausforderungen wie der Proteinstrukturvorhersage eine der wichtigsten möglichen Anwendungen seiner KI. „Ich denke, hinsichtlich der Auswirkungen auf die reale Welt ist es das Bedeutendste, was wir getan haben.“
Fazit Viele Medikamente der neuen Generation bestehen aus Proteinen. Auf molekularer Ebene die richtigen Proteine für genetische Ziele herzustellen kostet Wissenschaftler unter den gegenwärtigen Bedingungen Jahrzehnte. Mit Deep-Learning-Algorithmen wie Googles AlphaFold 2 könnten sich Jahrzehnte auf Monate verkürzen. Die Zukunft birgt auf dem Gebiet der Biotechnologie große spannende Entwicklungen.
*
Quellen
War dieser Artikel hilfreich?
Ihre Rückmeldung hilft uns, unsere Inhalte zu verbessern.
Leserkommentare
Kommentar verfassen
Ihr Name und Ihr Kommentar werden erst nach Freigabe durch die Administration veröffentlicht. Ihre E-Mail-Adresse wird Besuchern niemals angezeigt.
Schreiben Sie den ersten Kommentar.