
Die Ära der Genomeditierung hat offiziell begonnen – Eine neue Epoche der Medizin

In diesem Artikel
Die jüngsten Zulassungen in den USA und im Vereinigten Königreich für Exagamglogene Autotemcel (exa-cel [Casgevy, Vertex Pharmaceuticals/CRISPR Therapeutics]) zur Behandlung der Sichelzellkrankheit und der transfusionsabhängigen β-Thalassämie markieren den Beginn einer neuen Ära der Genomeditierung in der Medizin.
In wenigen Jahren vom Labor in die klinische Praxis
Diese bedeutende Entwicklung erfolgte nur kurze Zeit nach dem ersten wissenschaftlichen Bericht über die Umwandlung des bakteriellen Abwehrsystems clustered regularly interspaced short palindromic repeats (CRISPR) – Cas9 in eine programmierbare Nuklease zur Genomeditierung. Nachdem die beiden leitenden Autoren dieses Artikels, Jennifer Doudna und Emmanuel Charpentier, den Nobelpreis für Chemie geteilt hatten , vergingen nur 3 Jahre bis zu dieser Entwicklung. Dieser rasche Wandel der genetischen Medizin steht für einen dynamischen Prozess, der die akademische Medizin ständig voranbringt: Laborerkenntnisse werden schnell in die klinische Anwendung überführt, und klinische Erfahrungen liefern Impulse für neue Forschung. Obwohl exa-cel der erste Vertreter einer versprochenen Welle von Behandlungen ist, die krankheitsverursachende genetische Mutationen direkt bearbeiten und reparieren, bleiben große Herausforderungen. Selbst den am schwersten Betroffenen unter den Millionen Menschen mit Sichelzellkrankheit weltweit muss der Zugang zu dieser potenziell heilenden Behandlung ermöglicht werden.
Linus Pauling: „Die erste molekulare Krankheit“
Linus Pauling bezeichnete die Sichelzellanämie 1949 in einem Artikel über den Unterschied zwischen normalem und mit Sichelzellkrankheit verbundenem Hämoglobin als „erste molekulare Krankheit“. Heute wissen wir, dass die häufigste Form auf einer einzigen Punktmutation von GAG zu GTG beruht, die im erwachsenen Hämoglobin (HbS) an der sechsten Position eine einzelne Aminosäure austauscht: Valin statt Glutaminsäure. Die roten Blutkörperchen der Betroffenen verändern ihre Form. Dadurch gelangt nicht genügend Sauerstoff in die Gewebe, was starke Schmerzen und Sauerstoffmangel verursacht. Bei Trägern der Sichelzellkrankheit beginnen solche Schmerzkrisen meist im Säuglingsalter von etwa 6 Monaten, wenn das im fetalen Leben Sauerstoff besser transportierende Hämoglobin (HbF) durch das bei Erwachsenen vorkommende Hämoglobin (HbS) ersetzt wird.
Eine Mutation, unterschiedliche Folgen
Im menschlichen Genom mit 3 Milliarden Basenpaaren reicht eine einzige, von beiden Eltern geerbte Punktmutation aus, um die Sichelzellkrankheit auszulösen. Ärzte beobachten jedoch seit Langem große Unterschiede des Schweregrads. Dies deutet darauf hin, dass Mutationen in anderen Genombereichen die Erkrankung beeinflussen. Insbesondere gibt es die seltene hereditäre Persistenz fetalen Hämoglobins (HPFH), die Schmerzkrisen und krankheitsbedingte Gesundheitsprobleme verringert, indem sie hohe fetale Hämoglobinwerte aufrechterhält. Daraus entstand die Idee, rote Blutkörperchen erneut zur Produktion fetalen Hämoglobins anzuregen. So ließen sich die Vorteile der HPFH nachahmen und die Symptome stark lindern.
Exa-cel: Die ersten Schritte von CRISPR-Cas9
Während neugiergetriebene Untersuchungen der bakteriellen adaptiven Immunität zur Entdeckung von CRISPR-Cas9 führten, beruht der Erfolg von exa-cel auf Grundlagenforschung zur Regulation der Globingene. In den vergangenen zwanzig Jahren haben Orkin und Kollegen am Boston Children's Hospital und an der Harvard Medical School mit zahlreichen Partnern die grundlegenden molekularen Mechanismen des Globinwechsels aufgeklärt. Dabei bestimmten sie das genomische Ziel der CRISPR-Cas9-Editierung, die inzwischen als exa-cel zugelassen ist.
Die Entdeckung des molekularen Ziels zur Reaktivierung von HbF beruhte auf moderner Genomik, insbesondere auf genomweiten Assoziationsstudien zur Kartierung chromosomaler Positionen genetischer Varianten, die den HbF-Spiegel bestimmen.
In einer wissenschaftlichen Detektivarbeit identifizierten Thein, Cao, Orkin und Kollegen eine interessante Genomregion um BCL11A, ein Gen, das mit hohen HbF-Spiegeln und niedrigen Schmerzkrisenraten bei Sichelzellkrankheit verbunden ist. Nachfolgende molekulare Arbeiten von Sankaran und Orkin zeigten eindeutig, dass BCL11A ein Repressorprotein ist, das die Gentranskription in reifen erwachsenen roten Blutkörperchen stilllegt. Als Beleg für eine mögliche Behandlung zeigte Orkins Gruppe im Mausmodell, dass die Entfernung von BCL11A die krankhafte hämolytische Anämie normalisierte, Erythrozytenzahlen und Hämoglobinwerte wiederherstellte und die Sichelbildung beseitigte. Anschließend mutierten die Gruppen von Bauer und Orkin mithilfe von CRISPR-Cas9 systematisch die Transkriptionskontrollregionen von BCL11A. So bestimmten sie die genauen Stellen, die CRISPR-Cas9 angreifen sollte, um HPFH nachzuahmen und die HbF-Expression wiederherzustellen.

Die Strategie von CRISPR Therapeutics und Vertex Pharmaceuticals nutzte ein in diesen Untersuchungen bestimmtes Ziel: den erythroidspezifischen Enhancer, der die BCL11A-Expression steuert. Im Jahr 2021 wurden klinische Daten eines Patienten mit Sichelzellkrankheit und eines Patienten mit transfusionsabhängiger β-Thalassämie berichtet. Sie bestätigten die Hypothese: CRISPR-Cas9-Editierung zur Abschaltung der BCL11A-Expression steigerte die HbF-Expression und beseitigte beim Sichelzellpatienten die Schmerzkrisen beziehungsweise beim Thalassämiepatienten die Transfusionsabhängigkeit. In den folgenden 2 Jahren blieben 29 von 30 behandelten Sichelzellpatienten mindestens 12 Monate ohne vasookklusive Krisen. Ebenso erreichten 32 von 35 Patienten mit β-Thalassämie Transfusionsunabhängigkeit, wie Locatelli und Kollegen nun im Journal berichten. Diese beeindruckenden Ergebnisse rechtfertigten die regulatorische Zulassung von exa-cel für beide Erkrankungen. Die Analyse von Off-Target-Editierungen war beruhigend. Langzeitbeobachtungen bleiben jedoch erforderlich, um die Sicherheit der Verfahren zu gewährleisten und zu klären, ob die Behandlung die zahlreichen durch Sichelzellkrankheit verursachten Organschäden verhindert.
Schema des Globingenwechsels und der Reaktivierung fetaler Hämoglobinexpression durch Exa-cel
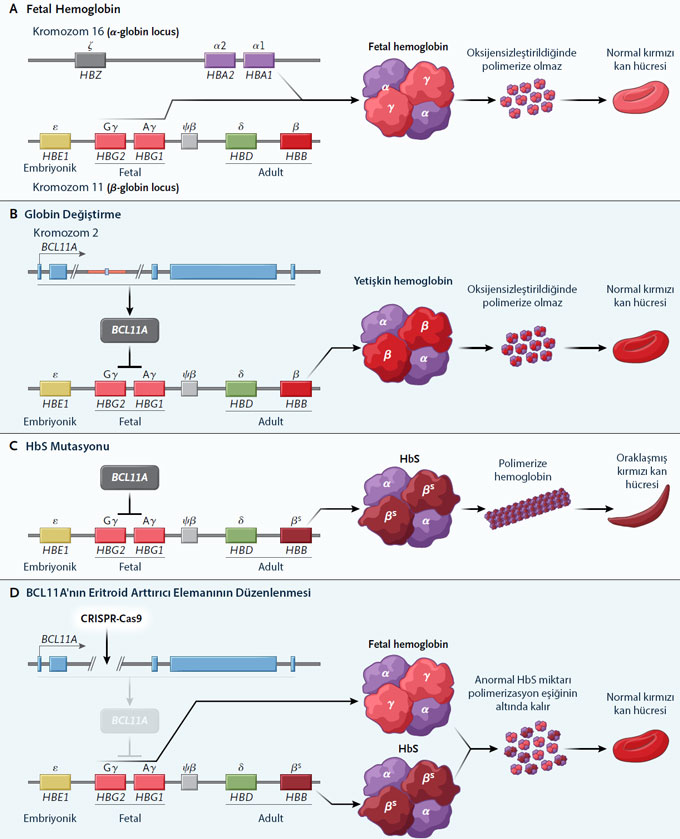
Erläuterung der Abbildung: Hämoglobin ist ein Tetramer aus zwei Alpha-Untereinheiten (α), die aus einer Gengruppe auf Chromosom 16 exprimiert werden, und zwei Untereinheiten aus einer β-Globin-Gengruppe mit embryonalen (ε), fetalen (γ) und erwachsenen (β) Genen.
- Teil A: Fetales Hämoglobin
- Während eines großen Teils der fetalen Entwicklung wird vorwiegend das γ-Gen exprimiert.
- Teil B: Globinwechsel
- Die Expression von BCL11A auf Chromosom 2 verringert die Expression der beiden γ-Globingene und führt zu einer erhöhten β-Globinexpression.
- Trägt die β-Untereinheit die HbS-Mutation, neigt das abnorme Hämoglobin zur Polymerisation und verursacht die krankhafte Sichelbildung der roten Blutkörperchen.
- Teil C: HbS-Mutation
- Die Menge an abnormem HbS bleibt unterhalb der Polymerisationsschwelle.
- Exa-cel nutzt einen durch Leit-RNA gesteuerten CRISPR-Cas9-Komplex, der einen Enhancer in BCL11A schneidet und unterbricht.
- Dieser Enhancer ist entscheidend für die BCL11A-Expression in der erythroiden Zelllinie.
- Die Aufhebung der BCL11A-vermittelten Hemmung reaktiviert die γ-Globinexpression. Dadurch wird abnormes HbS ersetzt und in den roten Blutkörperchen unter die Polymerisationsschwelle verdünnt, sodass keine Sichelbildung mehr auftritt.
Die Herausforderungen liegen im Detail
Dieser Erfolg ist ein Grund zum Feiern, doch Herausforderungen bleiben. Exa-cel erfordert Genomeditierung im Rahmen einer autologen Knochenmarktransplantation. Dazu gehören die Gewinnung von Stammzellen, Gentransfer ex vivo und ein spezielles Transplantationsverfahren mit intensivmedizinischer Versorgung , das nicht alle US-amerikanischen Krankenhäuser anbieten können.
Transplantationszentren sind in ressourcenarmen Regionen selten, darunter Subsahara-Afrika mit Millionen Menschen mit Sichelzellkrankheit. Außerdem ist exa-cel äußerst kostspielig und wird mit 2,2 Millionen Dollar pro Behandlung bepreist. Eine einzige Behandlung kann eine funktionelle Heilung ermöglichen, birgt jedoch das Risiko von Unfruchtbarkeit, was eine weitere Hürde für eine breite Akzeptanz darstellt. Die Erklärung des Organisationskomitees des Dritten Internationalen Gipfels zur Editierung des menschlichen Genoms im März 2023 betonte die Verpflichtung, einen gleichberechtigten Zugang zu diesen potenziell heilenden genetischen Therapien zu schaffen, und die laufende Forschung zur Demokratisierung der Behandlung.
Medikamente lassen sich leichter in großem Maßstab einsetzen als Gentherapien. Der kürzlich zugelassene Wirkstoff Voxelotor (Oxbryta, Pfizer) ist bei Sichelzellkrankheit als Mittel gegen Sichelbildung zugelassen, stellt jedoch keine Heilung dar. Eine Tablette zu entwickeln, die die HbF-Expression anregt, hat hohe Priorität. Weitere Innovationen der CRISPR-basierten Genomeditierung umfassen Baseneditierung und Prime-Editing, die die HbS-Mutation umschreiben könnten. Prime-Editing kann die mutierte Base durch die bei gesunden Menschen vorhandene Base ersetzen.
Eine gerechte und zugängliche Zukunft
Eine besser zugängliche und kostengünstigere Behandlung könnte letztlich die autologe Knochenmarkentnahme, Genomeditierung im Labor und Knochenmarktransplantation überflüssig machen. Stattdessen ließen sich gezielt Stammzellen durch winzige, CRISPR enthaltende Genreparaturmaschinen direkt nach intravenöser oder intramuskulärer Injektion editieren. Eine einfache einmalige Behandlung ähnlich einer Impfung gehört zu den großen Zielen der genetischen Medizin und würde die globale Gesundheitsgerechtigkeit verbessern. Angesichts der raschen technologischen Fortschritte und jüngsten Erfolge glaube ich, dass diese Verfahren vom Labor in die klinische Anwendung gelangen und schließlich für alle zugänglich werden.
Auch die Alternativen zur Genomeditierung nehmen zu
Exa-cel als erstes zugelassenes Medikament auf Grundlage der Genomeditierung wird das Leben der Patienten, die Zugang dazu erhalten, stark beeinflussen. Es ist nur eine von mehreren derzeit verfügbaren potenziell heilenden Behandlungen. Die Knochenmarktransplantation von einem HLA-kompatiblen Geschwister bleibt Standard, während neue Protokolle mit haploidentischen Spendern beeindruckende Ergebnisse zeigen. Der Ersatz von β-Globin durch einen lentiviralen Vektor, Lovotibeglogene Autotemcel (Lyfgenia, Bluebird Bio), wurde am selben Tag wie exa-cel zugelassen. Die Wahl zwischen diesen Behandlungen wird schwierig sein, da der sicherste und wirksamste Ansatz noch nicht vollständig feststeht. Die anspruchsvolle Arbeit in Grundlagenforschung und klinisch-translationaler Forschung muss weitergehen.
Eine wirksame intravenöse oder intramuskuläre Verabreichung der Editierungsverfahren soll Genomeditierung zu einer gerechten, für alle zugänglichen Behandlungsoption machen. Dieses Ziel einer 2018 von der Cure Sickle Cell Initiative begonnenen und von der Bill & Melinda Gates Foundation mitfinanzierten Initiative wurde in einem im NEJM veröffentlichten Editorial von McCune und Kiem als Priorität beschrieben. Die Machbarkeit intravenös verabreichten Prime-Editings, das Knochenmarkstammzellen angreift, wurde im Mausmodell der Sichelzellkrankheit belegt. Vor klinischen Studien muss dieses Verfahren jedoch weiterentwickelt werden. Angesichts des Innovationstempos und der Dynamik der jüngsten Erfolge halte ich den Übergang einer wirksamen Verabreichung dieser Technologien vom Labor in die Klinik für unvermeidlich. Dadurch kann Genomeditierung zu einer gerechten und zugänglichen Behandlung werden.
Quellen
War dieser Artikel hilfreich?
Ihre Rückmeldung hilft uns, unsere Inhalte zu verbessern.




Leserkommentare
Kommentar verfassen
Ihr Name und Ihr Kommentar werden erst nach Freigabe durch die Administration veröffentlicht. Ihre E-Mail-Adresse wird Besuchern niemals angezeigt.
Schreiben Sie den ersten Kommentar.