
Vom Genom zur Frühdiagnose: Gentests machen bisher unerkannte Erkrankungen sichtbar!

In diesem Artikel
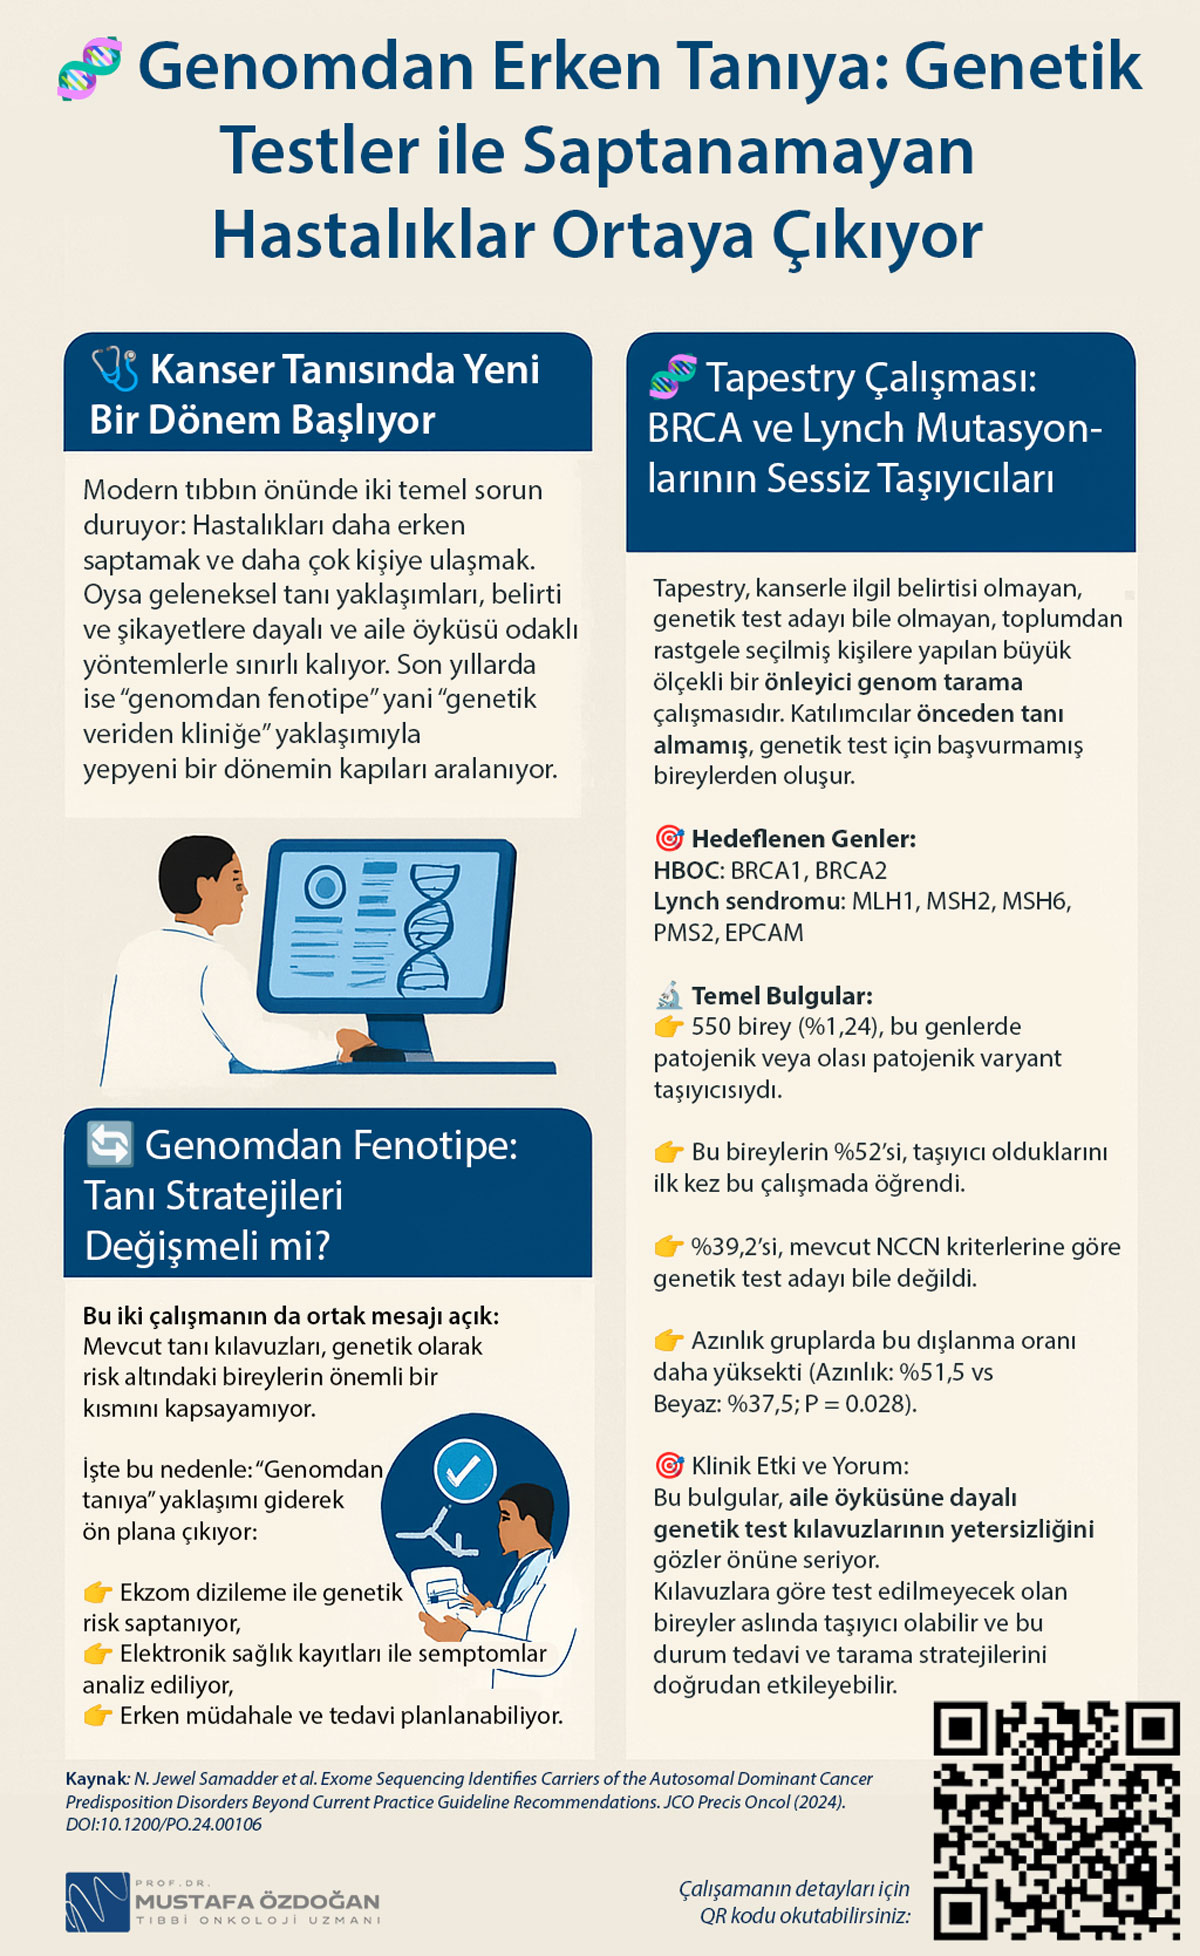
Eine neue Ära in der Krebsdiagnostik beginnt
Die moderne Medizin steht vor zwei grundlegenden Aufgaben: Erkrankungen früher zu erkennen und mehr Menschen zu erreichen. Herkömmliche diagnostische Ansätze können jedoch auf Beschwerden, Symptome und die Familienanamnese begrenzt bleiben. In den letzten Jahren eröffnet der Ansatz „vom Genom zum Phänotyp“, also „von genetischen Daten zur klinischen Praxis“ , eine neue Ära.
Der Beitrag stellt Studien mit Tausenden Teilnehmenden aus den USA vor. Wir betrachten zwei Studien gemeinsam und zeigen, wie sich mithilfe der Exomsequenzierung (exome sequencing) Menschen erkennen lassen, die noch keine klinische Diagnose haben, aber ein genetisches Risiko tragen . Die Studien machen in wichtigen Bereichen wie Krebs und Herz-Kreislauf-Erkrankungen auf eine große diagnostische Lücke außerhalb der bestehenden Screening-Leitlinien aufmerksam.
Tapestry-Studie: Unbemerkte Träger von BRCA- und Lynch-Mutationen
Die am 16. Juli 2024 in JCO Precision Oncology veröffentlichte Tapestry-Studie wurde unter Leitung der Mayo Clinic durchgeführt.
Tapestry ist eine groß angelegte Studie mit zufällig aus der Bevölkerung ausgewählten Menschen ohne krebsbezogene Symptome, die nicht einmal als Kandidaten für Gentests galten, zum präventiven genomischen Screening . Die Teilnehmenden hatten zuvor keine Diagnose erhalten und sich nicht für einen Gentest angemeldet.
Ziel war es, Menschen mit einem Risiko für erblichen Brust- und Eierstockkrebs (HBOC) oder das Lynch-Syndrom (LS) durch bevölkerungsbasiertes genomisches Screening früh zu erkennen. Hierfür wurden an drei US-amerikanischen Standorten, Rochester, MN, Phoenix, AZ, und Jacksonville, FL, bei ethnisch vielfältigen 44.306 Personen Exome+-Sequenzierungen durch Helix Inc. durchgeführt.
Untersuchte Gene:
-
HBOC: BRCA1, BRCA2
-
Lynch-Syndrom: MLH1, MSH2, MSH6, PMS2, EPCAM
Wichtigste Ergebnisse:
-
550 Personen (1,24%) trugen in diesen Genen pathogene oder wahrscheinlich pathogene Varianten.
-
Von diesen Personen erfuhren 52%erstmals im Rahmen dieser Studie von ihrem Trägerstatus.
-
39,2%kamen nach den bestehenden NCCN-Kriterien nicht einmal für einen Gentest infrage.
-
Bei Minderheitengruppen war dieser Ausschlussanteil höher (Minderheiten: 51,5% gegenüber weißen Personen: 37,5%, P = 0,028).
Klinische Bedeutung und Einordnung:
Die Ergebnisse verdeutlichen die Grenzen von Gentest-Leitlinien, die sich auf Familienanamnese und Alter stützen. Auch Menschen, die nach diesen Leitlinien nicht getestet würden, können Varianten tragen. Dieser Status kann Therapie- und Screeningstrategien direkt beeinflussen.
Darüber hinaus quantifiziert die Studie die Nachteile von Minderheitengruppen beim Zugang zu genetischen Leistungen . Dies zeigt, dass gesundheitliche Ungleichheiten selbst auf genomischer Ebene fortbestehen.
Studie in Cell Reports Medicine: Tausende Menschen mit genetischem Risiko ohne klinische Diagnose
Die am 21. Mai 2024 in Cell Reports Medicine veröffentlichte weiterführende Studie nutzte die BioMe-Biobank des Mount Sinai Health System. Untersucht wurden Exomdaten von 29.039 Personen, verknüpft mit elektronischen Gesundheitsakten (EHR) . Ziel war es, Träger von Varianten für Erkrankungen wie erblichen Brustkrebs, kolorektalen Krebs, familiäre Hypercholesterinämie und Kardiomyopathie zu identifizieren, insgesamt für 9 genetische Erkrankungen , und die Übereinstimmung mit ihrer Krankengeschichte zu beurteilen.
Ergebnisse:
-
Bei 614 Personen wurden insgesamt 644 pathogene, wahrscheinlich pathogene oder funktionsverlustverursachende Varianten (P/LP/LoF) gefunden.
-
Bei 76%der Variantenträger war für die betreffende Erkrankung keine klinische Diagnose dokumentiert .
-
Bei diesen Menschen ohne Diagnose fanden sich zudem bei 15%in den EHR-Daten eindeutige Hinweise auf eine symptomatische Erkrankung .
Wichtige Ergebnisse nach Erkrankung:
-
Familiärer Brustkrebs (BRCA1/2): Bei 22% der Variantenträger lagen Hinweise auf symptomatischen Brustkrebs vor.
-
Familiäre Hypercholesterinämie (LDLR): Bei 50% der Variantenträger wurden kardiovaskuläre Symptome und Veränderungen des Lipidprofils beobachtet.
-
Kardiomyopathie: Bei 19% der Träger pathogener Varianten in den entsprechenden Genen waren Herzinsuffizienzsymptome in den EHR dokumentiert.
Klinische Bedeutung:
-
Keine dieser symptomatischen, aber nicht diagnostizierten Personen hatte eine geeignete krankheitsbezogene Versorgung erhalten, etwa Statine, Bildgebung oder eine prophylaktische Operation.
-
Es wurde hervorgehoben, dass Variantenträger möglicherweise die Chance auf frühe Diagnose und Behandlung verpasst hatten.
Der innovative Ansatz:
-
Anstelle des klassischen Vorgehens „zuerst klinische Symptome, dann Gentest“ setzte die Studie das Modell „zuerst genetische Variante, dann gezielte Phänotypisierung“ (genome-first) ein.
-
Zudem wurde die klinische Penetranz der Varianten, also die Wahrscheinlichkeit einer tatsächlichen Erkrankung, nach Altersgruppen und Gentyp analysiert.
-
In Genen, die das ACMG als klinisch handlungsrelevant einstuft, wurden häufiger Krankheitszeichen beobachtet.
.
Vom Genom zum Phänotyp: Müssen diagnostische Strategien verändert werden?
Die gemeinsame Botschaft beider Studien ist klar: Bestehende diagnostische Leitlinien erfassen einen erheblichen Teil genetisch gefährdeter Menschen nicht.
Deshalb gewinnt der Ansatz „vom Genom zur Diagnose“ zunehmend an Bedeutung:
-
Zunächst werden genetische Varianten untersucht,
-
anschließend wird anhand elektronischer Gesundheitsakten (EHR) und einer Symptomanalyse das Vorliegen einer Erkrankung festgestellt,
-
und bei Bedarf wird eine Behandlung begonnen.
Auf diese Weise können Fälle erkannt werden, die klassische Screeningalgorithmen übersehen.
Fazit: Das genetische Schweigen durchbrechen
Bevölkerungsbasierte Exomsequenzierungen bieten nicht nur für sehr seltene Erbkrankheiten, sondern auch für häufige Erkrankungen wie Brustkrebs, kolorektalen Krebs und Herzerkrankungen eine revolutionäre Screeningstrategie .
Die Frage lautet nun: Sollte sich die Medizin von einem symptomorientierten zu einem genetisch risikoorientierten Modell entwickeln?
Die Ära „erst Symptome, dann Diagnose“ könnte sich dem Ende nähern. Das neue Paradigma lautet: Zuerst genetische Informationen, dann eine gezielte klinische Beurteilung.
War dieser Artikel hilfreich?
Ihre Rückmeldung hilft uns, unsere Inhalte zu verbessern.




Leserkommentare
Kommentar verfassen
Ihr Name und Ihr Kommentar werden erst nach Freigabe durch die Administration veröffentlicht. Ihre E-Mail-Adresse wird Besuchern niemals angezeigt.
Schreiben Sie den ersten Kommentar.