
Was ist ein Oligodendrogliom? Symptome und Behandlung

In diesem Artikel
Oligodendrogliome werden heute durch Gene statt durch das Mikroskop definiert
Wie wichtig diese Änderung ist, zeigt ein Zahlenvergleich: Im Internet und in älteren Quellen wird für Oligodendrogliome vom Grad 3 ein medianes Überleben von etwa 3,5 Jahren genannt. Bei molekular korrekt definierten Erkrankungen beträgt es unter Strahlentherapie und PCV-Chemotherapie 13-14 Jahre. Der vierfache Unterschied beruht weniger auf verbesserten Behandlungen als darauf, die richtigen Menschen der richtigen Gruppe zuzuordnen und sie so korrekt zu zählen.
Was ist ein Oligodendrogliom?
Das Oligodendrogliom ist ein Hirntumor aus Zellen, die den Oligodendrozyten ähnlichen Zellen. Oligodendrozyten produzieren die Nervenfasern umhüllende und die elektrische Signalübertragung beschleunigende Myelinscheide. Ob der Tumor tatsächlich aus reifen Oligodendrozyten oder einer früheren Vorläuferzelle entsteht, ist noch unklar. Der Name beschreibt die Ähnlichkeit und nicht den Ursprung.
„Oligodendrogliom, IDH-mutiert und 1p/19q-kodeletiert“, ZNS-WHO Grad 2 oder Grad 3.
Beide molekularen Merkmale sind diagnosebestimmend – also nicht bloß ein „gutes Zeichen“, sondern eine Voraussetzung für die Diagnose. Fehlt eine IDH-Mutation oder die 1p/19q-Kodeletion, ist der Tumor kein Oligodendrogliom, sondern eine ganz andere Erkrankung – auch wenn er unter dem Mikroskop noch so ähnlich aussieht.
Drei Änderungen im Jahr 2021
| Früherer Begriff | Heutige Entsprechung |
|---|---|
| Anaplastisches Oligodendrogliom | Der Begriff wurde abgeschafft. Stattdessen heißt es „Oligodendrogliom, IDH-mutiert und 1p/19q-kodeletiert, Grad 3“. |
| Oligoastrozytom (Mischtumor) | Diese Diagnose wurde vollständig abgeschafft. Molekulare Untersuchungen zeigten, dass es sich bei fast allen diesen Tumoren entweder um Oligodendrogliome oder um Astrozytome handelt. |
| Diagnose allein unter dem Mikroskop | Molekulare Untersuchung zwingend erforderlich |
Zwei entscheidende genetische Veränderungen
1. IDH-Mutation
IDH1 und IDH2 kodieren die Isocitrat-Dehydrogenase, ein Enzym der zellulären Energiegewinnung. Bei einer Mutation erfüllt das Enzym nicht mehr seine normale Aufgabe, sondern produziert das abnormale Molekül 2-Hydroxyglutarat (2-HG). Es reichert sich in der Zelle an, verändert die Methylierungsmuster von DNA und Histonen und verhindert die Reifung der Zellen.
Eine IDH-Mutation gehört zu den frühesten genetischen Ereignissen bei Gliomen und ist der stärkste Hinweis auf einen günstigen Verlauf. Bei Oligodendrogliomen findet sich in mehr als 90% der Fälle der Typ IDH1 R132H, der durch eine spezielle Färbung, die Immunhistochemie, direkt nachgewiesen werden kann. Fällt sie negativ aus, ist zur Suche nach selteneren Mutationen eine Sequenzanalyse erforderlich.
2. 1p/19q-Kodeletion
Dieses Merkmal unterscheidet das Oligodendrogliom von allen anderen Hirntumoren: der Verlust des gesamten kurzen Arms von Chromosom 1 (1p) und des gesamten langen Arms von Chromosom 19 (19q).
Dieser Verlust entsteht nicht zufällig. Ihm liegt eine unbalancierte Translokation zugrunde, bei der zwei Chromosomen ihre Arme austauschen: t(1;19)(q10;p10). Eines der neu entstandenen Chromosomen geht anschließend verloren, sodass die Arme 1p und 19q gemeinsam vollständig verschwinden.
In den verbliebenen Einzelkopien der verlorenen Arme finden sich häufig zusätzliche Mutationen: auf 19q im Gen CIC und auf 1p im Gen FUBP1. Es handelt sich um Tumorsuppressorgene, die an der Tumorentstehung beteiligt sind.
Weitere molekulare Merkmale
| Marker | Häufigkeit | Bedeutung |
|---|---|---|
| TERT-Promotormutation | Bei Erwachsenen nahezu 99%; bei Jugendlichen fast nie | Ein nahezu konstantes Merkmal erwachsener Oligodendrogliome. Das Fehlen bei jungen Menschen deutet darauf hin, dass die seltenen Fälle in dieser Altersgruppe eine andere, weniger aggressive Erkrankung darstellen könnten. |
| MGMT-Promotormethylierung | 96-99% | Da sie bei fast allen Betroffenen vorliegt, ist ihr Unterscheidungswert gering. Fehlt jedoch die Methylierung vollständig und wird eine Chemotherapie gegeben, ist der Verlauf deutlich schlechter. |
| Homozygote CDKN2A/B-Deletion | Bei Grad 2: 0,3%; bei Grad 3: 9,4% | Kein Kriterium zur Graduierung des Oligodendroglioms – dieses gilt nur für IDH-mutierte Astrozytome. Ihr Vorliegen ist jedoch unabhängig mit einem schlechteren Verlauf verbunden (Risiko etwa 2,4-fach). |
Graduierung: Grad 2 und Grad 3
Oligodendrogliome werden nach der Vermehrungsgeschwindigkeit der Tumorzellen sowie Gefäß- und Nekrosemerkmalen in zwei Grade eingeteilt. Es gibt keine Oligodendrogliome vom Grad 1 oder Grad 4.
| Grad 2 | Grad 3 | |
|---|---|---|
| Mikroskopisches Bild | Regelmäßige Zellen mit „Spiegelei“-Aussehen und einem feinen „Maschendraht“-Gefäßnetz; wenige oder keine sich teilenden Zellen | Ausgeprägte Zelldichte, Atypien, lebhafte mitotische Aktivität, mikrovaskuläre Proliferation und/oder Nekrose |
| Wachstumsgeschwindigkeit | Langsam; kann über Jahre unbemerkt bleiben | Schneller |
| Kontrastmittelaufnahme im MRT | Meist nicht vorhanden | Häufig vorhanden |
| Häufigkeit | Häufiger | Seltener |
Kann sich ein Oligodendrogliom in ein Glioblastom verwandeln?
Nein. Dieser Punkt muss richtig verstanden werden. Das Glioblastom (Grad 4) ist ein Tumor der astrozytären Zelllinie. Ein Oligodendrogliom kann sich von Grad 2 zu Grad 3 weiterentwickeln, wird aber nicht zum Glioblastom; die Klassifikation von 2021 sieht für Oligodendrogliome keinen Grad 4 vor.
Die meisten früher als „Umwandlung eines Oligodendroglioms in ein Glioblastom“ beschriebenen Fälle waren Tumoren, die von Anfang an keine Oligodendrogliome waren. Mangels molekularer Tests wurden IDH-Wildtyp-Tumoren, die unter dem Mikroskop Oligodendrogliomen ähnelten, so bezeichnet. Heute ermöglichen IDH- und 1p/19q-Tests diese Unterscheidung von Beginn an. Mehr zur molekularen Glioblastomdiagnose finden Sie in unserem Artikel Glioblastom und IDH-Mutation.
Wer ist betroffen? Häufigkeit und Alter
| Merkmal | Daten |
|---|---|
| Häufigkeit | Pro Jahr je 100.000 Menschen 0,29 (altersstandardisierte US-Daten) |
| Anteil an allen Hirntumoren | Etwa 1% |
| Anteil an den Gliomen | Etwa 5% |
| Medianes Diagnosealter | 45 |
| Geschlecht | Etwas häufiger bei Männern, etwa im Verhältnis 1,3 zu 1 |
Symptome
Da Oligodendrogliome langsam wachsen, entstehen Beschwerden meist nicht durch akuten Druck auf das Gehirn, sondern durch die Reizung des betroffenen Hirnareals durch den Tumor. Am häufigsten liegt er im Frontallappen, dem Stirnlappen.
| Symptom | Ursache |
|---|---|
| Epileptischer Anfall | Häufigster Erstbefund; Reizung der Hirnrinde durch den Tumor |
| Kopfschmerzen | Besonders relevant bei morgendlicher Verstärkung und Zunahme beim Husten oder Bücken |
| Persönlichkeits- und Verhaltensänderungen | Lage im Frontallappen; meist bemerken Angehörige die Veränderungen eher als die Betroffenen selbst |
| Probleme mit Aufmerksamkeit, Gedächtnis und Konzentration | Beteiligung von Frontal- und Temporallappen |
| Sprachstörungen | Beteiligung der dominanten Hirnhälfte |
| Einseitige Schwäche oder Taubheitsgefühl | Lage nahe motorischen oder sensorischen Arealen |
| Gesichtsfeldausfall | Beteiligung der Sehbahnen |
| Gleichgewichts- und Koordinationsprobleme | Seltener; abhängig von der Lage |
Warum entstehen Anfälle? Die Erklärung hat sich geändert
Lange nahm man an, dass das von IDH-mutierten Tumoren gebildete 2-Hydroxyglutarat durch seine Ähnlichkeit mit Glutamat Hirnzellen übermäßig erregt. Im Jahr 2022 veröffentlichte Studien widerlegten diese Erklärung: 2-HG wirkt nicht wie Glutamat und bindet nicht als dessen Nachahmer an NMDA-Rezeptoren. Der nachgewiesene Mechanismus besteht vielmehr darin, dass 2-HG in Neuronen den mTOR-Signalweg überaktiviert und den Energiestoffwechsel verändert. Das ist nicht nur akademisch bedeutsam: Nur wenn der Mechanismus richtig verstanden wird, lässt sich bestimmen, welche Medikamente bei der Anfallsbehandlung gezielt eingesetzt werden könnten.
Ursachen und Risikofaktoren
Die Ursache des Oligodendroglioms ist unbekannt. IDH-Mutation und 1p/19q-Verlust sind erworbene Veränderungen, die im Laufe des Lebens in Hirnzellen entstehen. Sie werden weder von den Eltern geerbt noch an Kinder weitergegeben.
| Faktor | Evidenzlage |
|---|---|
| Ionisierende Strahlung (besonders eine Bestrahlung des Kopfes im Kindesalter) | Nachgewiesener einziger Umweltrisikofaktor. Er erklärt jedoch nur einen sehr kleinen Anteil der Oligodendrogliome. |
| Familiengeschichte | Schwache Evidenz. Die überwiegende Mehrheit der Fälle ist sporadisch. Seltene erbliche Syndrome wie Li-Fraumeni, Lynch und Neurofibromatose erhöhen das allgemeine Hirntumorrisiko; das Oligodendrogliom ist jedoch kein typischer Tumor dieser Syndrome. |
| Mobiltelefone, Basisstationen, elektromagnetische Felder | Nicht nachgewiesen. Große Studien zeigten keinen ursächlichen Zusammenhang. |
| Kopfverletzungen, Rauchen, Ernährung | Kein ursächlicher Zusammenhang nachgewiesen. |
Der Weg zur Diagnose
1. Bildgebung
- Computertomografie (CT): In der Notaufnahme meist das erste Verfahren; sie zeigt Blutungen und Brüche rasch. Beim Oligodendrogliom ist der Nachweis von Verkalkungen (Kalzifikationen) typisch – einer der seltenen Vorteile der CT in der Tumordiagnostik. Grenzen und Ausdehnung des Tumors stellt sie jedoch unzureichend dar.
- Kontrastverstärkte MRT des Gehirns: Das Standardverfahren zeigt Lage, Größe, Grenzen und Beziehung zum Nachbargewebe. Vor der Operation unterstützen funktionelle MRT und Diffusions-Tensor-Bildgebung (Traktografie) die Operationsplanung, indem sie die Lage der Sprach- und Bewegungszentren im Verhältnis zum Tumor kartieren.
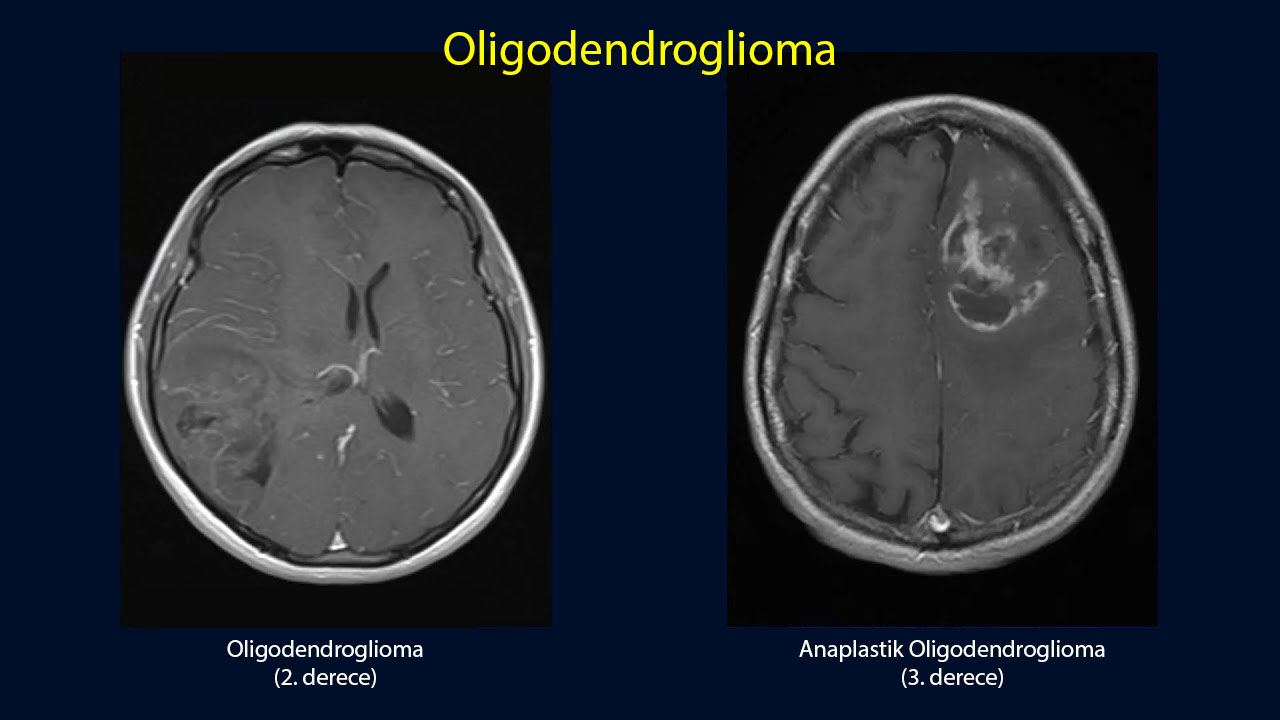 Links Grad 2, rechts Grad 3. Der Tumor vom Grad 2 erscheint stärker begrenzt und weniger ins Nachbargewebe eingreifend. Beim Tumor vom Grad 3 sind die Grenzen unschärfer und die Ausbreitung ins umgebende Hirngewebe ausgeprägter. Das MRT-Bild allein bestimmt jedoch nicht den Grad: Er wird durch die pathologische Untersuchung von Operations- oder Biopsiegewebe festgelegt. Eine Kontrastmittelaufnahme ist verdächtig auf Grad 3, aber keine Voraussetzung; auch Tumoren vom Grad 3 ohne Kontrastmittelaufnahme kommen vor.
2. Gewebeprobe
Die Diagnose kann nur anhand von Gewebe gestellt werden. Es gibt zwei Wege zur Gewebegewinnung: die operative Tumorentfernung, der bevorzugte Weg, da sie Diagnose und Behandlung verbindet; oder bei nicht operabler Lage des Tumors eine stereotaktische Biopsie.
3. Molekulare Untersuchung – Voraussetzung für die Diagnose
Die mikroskopische Untersuchung allein genügt nicht. Folgende Tests sind erforderlich:
- IDH1-R132H-Immunhistochemie – schneller und kostengünstiger erster Schritt
- Bei negativer Färbung: IDH1/IDH2-Sequenzanalyse – zum Nachweis seltener Mutationen
- Analyse der 1p/19q-Kodeletion – mit einer Methode zum Nachweis vollständiger Armverluste, etwa FISH oder molekularen Verfahren
- ATRX und p53-Färbungen zur Abgrenzung vom Astrozytom; beim Oligodendrogliom bleibt ATRX erhalten
- MGMT-Promotormethylierung – wenn eine Chemotherapie geplant ist
- TERT-Promotormutation – unterstützend
- Ki-67-Proliferationsindex – als Hilfe bei der Graduierung
Ausführliche Informationen zu diesen Tests und ihrer Durchführung finden Sie in unserem Artikel Genetische Tests bei Krebs.
Behandlung
Die Oligodendrogliombehandlung hat drei Säulen: Operation, Strahlentherapie und Chemotherapie. Seit 2024 gibt es eine vierte Option: den IDH-Inhibitor Vorasidenib. Reihenfolge und Zeitpunkt hängen vom Tumorgrad und der Risikogruppe ab.
1. Operation
Die Operation ist der erste und wichtigste Behandlungsschritt. Ziel ist es, so viel Tumor wie möglich zu entfernen und dabei die Hirnfunktionen zu erhalten. Zwischen entferntem Tumorvolumen und Überleben besteht ein enger Zusammenhang: Gegenüber einer alleinigen Biopsie sinkt das Sterberisiko bei vollständiger Entfernung etwa um ein Drittel.
Bei Tumoren nahe Sprach- oder Bewegungsarealen ist eine Wachkraniotomie möglich. Während eines Teils der Operation wird die Person geweckt; Sprach- und Bewegungstests zeigen die Grenzen einer möglichen Entfernung.
2. Nach der Operation: Sofort behandeln oder beobachten?
Beim Oligodendrogliom vom Grad 2 ist dies die schwierigste Entscheidung. Strahlen- und Chemotherapie verzögern die Erkrankung, haben aber langfristige kognitive Nebenwirkungen, die junge Menschen über Jahrzehnte begleiten können. Deshalb erfolgt eine Einteilung nach Risikogruppe.
| Risikogruppe | Definition | Vorgehen |
|---|---|---|
| Niedriges Risiko | Unter 40 Jahre und vollständig entfernter Tumor | Eine engmaschige MRT-Kontrolle ist eine vernünftige Möglichkeit |
| Hohes Risiko | 40 Jahre überschritten (unabhängig vom Resektionsumfang) oder unvollständig entfernter Tumor beziehungsweise nur Biopsie | Postoperative Behandlung empfohlen |
Diese Einteilung beruht auf RTOG 9802. Bei 251 Menschen mit Hochrisikogliom vom Grad 2 verlängerte die zusätzliche PCV-Chemotherapie zur Strahlentherapie das mediane Überleben von 7,8 auf 13,3 Jahre; das 10-Jahres-Überleben stieg von 40% auf 60%. In der Oligodendrogliom-Untergruppe war der Nutzen noch ausgeprägter.
3. Strahlentherapie
| Dosis | Fraktionen | |
|---|---|---|
| Grad 2 | 50,4 Gy (alternativ: 54 Gy) | 28 Sitzungen (alternativ 30) |
| Grad 3 | 59,4 Gy | 33 Sitzungen |
Nach der Leitlinie der europäischen Fachgesellschaften für Strahlenonkologie und Neuroonkologie (ESTRO-EANO) von 2024 dürfen bei Grad 3 60 Gy nicht überschritten werden; bei Grad 2 werden niedrige Dosen wie 45 Gy nicht empfohlen. Wie eine Strahlentherapie durchgeführt wird, erfahren Sie allgemein in unserem entsprechenden Artikel.
4. Chemotherapie: PCV
PCV kombiniert drei Medikamente und ist beim Oligodendrogliom das einzige Chemotherapieregime mit in randomisierten Studien belegter Überlebensverlängerung.
| Medikament | Dosis | Tag | Verabreichung |
|---|---|---|---|
| Procarbazin | 60 mg/m² | Tag 8-21 | Oral |
| CCNU (Lomustin) | 110 mg/m² | Tag 1 | Oral |
| Vincristin | 1,4 mg/m² | Tag 8 und 29 | Intravenös |
Ein Zyklus dauert 8 Wochen; insgesamt sind 6 Zyklen geplant.
PCV oder Temozolomid?
Im klinischen Alltag wird Temozolomid häufig anstelle von PCV eingesetzt, weil es besser verträglich ist. Doch dazu gehört die ehrliche Feststellung: Diese Wahl beruht auf leichterer Handhabung, nicht auf Evidenz.
- Bei Menschen mit 1p/19q-Kodeletion ist PCV das einzige Regime mit in randomisierten Studien belegter Überlebensverlängerung.
- Eine Gleichwertigkeit von Temozolomid und PCV wurde nie nachgewiesen.
- CODEL sah ursprünglich einen Arm mit alleiniger Temozolomidgabe vor. Wegen deutlich schlechterer Ergebnisse gegenüber den Armen mit Bestrahlung wurde dieser geschlossen.
- Die neu konzipierte CODEL-Studie vergleicht Strahlentherapie plus PCV mit Strahlentherapie plus Temozolomid; Ergebnisse liegen noch nicht vor.
Vorasidenib: Ein neuer Behandlungsschritt
Jahrelang gab es nach der Operation nur Beobachtung oder Strahlentherapie plus Chemotherapie. Die Lücke für die Situation „Eine Behandlung ist nötig, aber ich möchte noch nicht bestrahlen“ schließt erstmals Vorasidenib mit dem Handelsnamen Voranigo.
Vorasidenib ist ein orales Medikament, das mutierte IDH1- und IDH2-Enzyme blockiert und ins Gehirn gelangen kann. Es stoppt die abnormale 2-HG-Produktion und verlangsamt dadurch das Tumorwachstum.
Die INDIGO-Studie
Placebokontrollierte, doppelblinde Phase-3-Studie mit 331 Teilnehmenden. Sie waren ausschließlich operiert worden und hatten noch keine Strahlen- oder Chemotherapie erhalten. Untersucht wurden Gliome vom Grad 2 mit IDH-Mutation; 172 Betroffene hatten ein Oligodendrogliom.
Eine 2025 veröffentlichte aktualisierte Analyse bei median 20,1 Monaten Nachbeobachtung ergänzte zwei auffällige Zahlen:
- Tumorwachstumsgeschwindigkeit: Im Vorasidenib-Arm -1,3% (der Tumor schrumpfte also), im Placeboarm +14,4%.
- Anfallshäufigkeit: Pro Personenjahr 18,2 gegenüber 51,2 – Vorasidenib verringerte die Anfälle also deutlich.
Bei Lebensqualität und kognitiven Tests gab es keinen Unterschied zwischen den Armen.
Zulassungen und Anwendung
| Merkmal | Information |
|---|---|
| FDA-Zulassung | 6. August 2024 – ab 12 Jahren nach Operation bei IDH1/IDH2-Mutation und Grad 2 eines Astrozytoms oder Oligodendroglioms |
| Zulassung in der Europäischen Union | 22. September 2025 – bei Erwachsenen und Jugendlichen mit diffusem IDH-mutiertem Gliom vom Grad 2 |
| Dosis | Erwachsene: 40 mg einmal täglich oral. Ab 12 Jahren bei einem Gewicht unter 40 kg: 20 mg. |
| Stellung in Leitlinien | In der Schnellaktualisierung von ASCO und der Gesellschaft für Neuroonkologie vom 30. April 2025 heißt es: Bei Oligodendrogliomen vom Grad 2 nach Operation, wenn Strahlen- und Chemotherapie aufgeschoben werden können, kann Vorasidenib empfohlen werden (hohe Evidenzqualität, bedingte Empfehlung). |
| Anwendung bei Grad 3 | Nicht zugelassen. INDIGO umfasste nur Menschen mit Grad 2. |
Überlebenszeit: Aktuelle Zahlen
Hier besteht der größte Unterschied zwischen älteren Quellen und aktuellen Daten. Viele Zahlen im Internet stammen aus der Zeit vor der molekularen Diagnostik und repräsentieren die heute definierten Erkrankungen nicht.
| Gruppe | Aktuelles medianes Überleben | Ältere beziehungsweise falsche Zahl |
|---|---|---|
| Grad 2 | 15-20 Jahre (in einer modernen Serie 18,4 Jahre; 10-Jahres-Überleben 76%). Selbst bei hohem Risiko mit RT+PCV 13,3 Jahre. | „10-12 Jahre“ |
| Grad 3 | 13-14 Jahre (RT + PCV bei 1p/19q-Kodeletion) | „3,5 Jahre“ |
Weitere Einflussfaktoren auf den Verlauf
| Faktor | Richtung |
|---|---|
| Nahezu vollständige Tumorentfernung | Günstig – etwa ein Drittel niedrigeres Sterberisiko |
| Junges Alter | Günstig |
| Anfall bei Diagnosestellung | Günstig (Effekt der frühen Diagnose) |
| Kontrastmittelaufnahme im MRT | Ungünstig |
| Hoher Ki-67-Index, über 20% | Ungünstig |
| Homozygoter CDKN2A/B-Verlust | Ungünstig (etwa 2,4-faches Risiko) |
| Fehlende MGMT-Methylierung | Bei Chemotherapie ungünstig |
| Guter Leistungsstatus | Günstig |
Behandlung von Anfällen
- Ohne bisherigen Anfall wird kein vorbeugendes Antiepileptikum begonnen. Neuroonkologische Fachgesellschaften haben dazu eine klare Empfehlung der Stufe A veröffentlicht: Bei Menschen mit Hirntumor, die noch nie einen Anfall hatten, sollen keine Medikamente zur Senkung des Anfallsrisikos begonnen werden.
- Wurde rund um die Operation ein Medikament vorbeugend eingesetzt, wird es meist am Ende der ersten Woche ausschleichend abgesetzt.
- Nach einem Anfall wird meist Levetiracetam bevorzugt. Da es die Leberenzyme nicht beeinflusst, hat es wenige Wechselwirkungen mit Chemotherapeutika und ein günstigeres Nebenwirkungsprofil als ältere Mittel.
- Ältere enzyminduzierende Antiepileptika wie Phenytoin und Carbamazepin können die Blutspiegel von Chemotherapeutika senken und werden möglichst vermieden.
- Dass Vorasidenib die Anfallshäufigkeit um mehr als die Hälfte verringert, zeigt die Verbindung zwischen Tumor- und Anfallskontrolle.
- Fahrerlaubnis: Nach einem Anfall ist zum Fahren nach den auch in der Türkei geltenden Vorschriften eine bestimmte anfallsfreie Zeit erforderlich. Dieses praktische Thema wird beim Leben mit der Erkrankung häufig übersehen und sollte unbedingt mit dem Arzt besprochen werden.
Nachsorge
Oligodendrogliome werden über viele Jahre überwacht. Die Kontrollen erfolgen mittels MRT.
| Situation | MRT-Abstände |
|---|---|
| Grad 2 | In den ersten 5 Jahren alle 3-6 Monate, danach mindestens alle 6-12 Monate |
| Grad 3 | In den ersten 3 Jahren alle 2-4 Monate, danach unbefristet alle 3-6 Monate |
Häufig gestellte Fragen
- Ist ein Oligodendrogliom gutartig oder bösartig?
- Es ist ein bösartiger, maligner Tumor. Das Wort „bösartig“ kann hier aber irreführen: Unter den Hirntumoren gehört es zu denen mit dem günstigsten Verlauf, und ein beträchtlicher Teil der Betroffenen lebt über Jahrzehnte. Der Tumor wächst langsam, ist wegen unscharfer Grenzen aber meist nicht vollständig zu beseitigen. Deshalb gilt er auch nicht als gutartig.
- Kann ich vollständig gesund werden?
- Mit den heutigen Behandlungen wird meist keine vollständige Heilung erwartet. Ziel ist es, die Erkrankung über viele Jahre unter Kontrolle zu halten. In den Daten nach zwanzig Jahren lebt jedoch noch etwa ein Drittel der Betroffenen; viele führen ein normales Leben. Das Oligodendrogliom sollte als eine Art chronische Erkrankung betrachtet werden.
- Kann ich weiter arbeiten, Auto fahren und reisen?
- Die meisten Menschen können außerhalb der Behandlungsphasen ihrem normalen Leben nachgehen. Das Autofahren hängt von der Anfallssituation ab und unterliegt gesetzlichen Regeln. Die Arbeitsfähigkeit richtet sich nach Tumorlage und kognitiven Auswirkungen. Bei Beteiligung des Frontallappens können Aufgaben, die Aufmerksamkeit und Planung erfordern, schwieriger werden.
- Kann ich es an meine Kinder weitergeben?
- Nein. IDH-Mutation und 1p/19q-Verlust sind erworbene Veränderungen, die im Laufe des Lebens in Hirnzellen entstehen. Sie liegen nicht in den Keimzellen vor und werden nicht vererbt.
- Ist Beobachtung ohne weitere Behandlung nach der Operation vertretbar?
- Ja, bei niedrigem Risiko mit Grad 2, einem Alter unter 40 und nahezu vollständig entferntem Tumor ist eine engmaschige MRT-Überwachung eine legitime Option. Sie soll langfristige kognitive Folgen der Bestrahlung möglichst hinausschieben. Die Entscheidung muss bei jedem MRT neu überprüft werden. Das ist kein Nichtstun, sondern eine aktive Beobachtungsstrategie.
- Kommt Vorasidenib für mich infrage?
- Die Zulassung umfasst Gliome vom Grad 2 mit IDH-Mutation nach einer Operation ohne bisherige Strahlen- oder Chemotherapie. Bei Grad 3 ist es nicht zugelassen. Zum Zugang in der Türkei sprechen Sie mit Ihrem Behandlungsteam.
- Schadet Strahlentherapie meinem Gedächtnis?
- Eine Hirnbestrahlung kann besonders über die Jahre Aufmerksamkeit, Verarbeitungsgeschwindigkeit und Gedächtnis etwas beeinträchtigen. Dieses Risiko begründet die Diskussion über einen Aufschub. Moderne Techniken wie intensitätsmodulierte Strahlentherapie und hippocampusschonende Planung sollen den Effekt verringern. Sein Ausmaß ist individuell sehr unterschiedlich; die meisten Betroffenen können ihren Alltag weiter bewältigen.
- Beeinflussen Ernährung oder Nahrungsergänzungsmittel den Tumor?
- Für keine Ernährungsform, kein pflanzliches Produkt und kein Ergänzungsmittel wurde gezeigt, dass es Oligodendrogliome verkleinert oder ihr Fortschreiten stoppt. Manche pflanzlichen Produkte beeinflussen Leberenzyme und können dadurch die Blutspiegel von Chemotherapeutika und Vorasidenib verändern. Informieren Sie Ihren Arzt über jedes verwendete Produkt.
- Was geschieht bei einem Rückfall?
- Zu den Möglichkeiten gehören eine erneute Operation, erneute Bestrahlung und bisher nicht eingesetzte Chemotherapieregime, also PCV oder Temozolomid. Die Entscheidung wird je nach Rückfallort, Vorbehandlung, zeitlichem Abstand und Allgemeinzustand individuell getroffen.
Glossar
- IDH-Mutation
- Veränderung der Isocitrat-Dehydrogenase. Frühes Ereignis bei Gliomen und stärkster Hinweis auf einen günstigen Verlauf.
- 1p/19q-Kodeletion
- Gemeinsamer vollständiger Verlust des kurzen Arms von Chromosom 1 und des langen Arms von Chromosom 19. Das definierende Merkmal des Oligodendroglioms.
- Kodeletion
- Gemeinsamer Verlust zweier genetischer Regionen.
- Ki-67
- Färbung, die den Anteil sich teilender Zellen zeigt und damit die Wachstumsgeschwindigkeit widerspiegelt.
- MGMT-Methylierung
- Abschalten eines DNA-Reparaturgens. Ist es abgeschaltet, wirken alkylierende Chemotherapien besser.
- Vollständige makroskopische Resektion (GTR)
- In der Bildgebung erscheint der gesamte Tumor entfernt.
- Pseudoprogression
- Vorübergehende Reaktion nach Bestrahlung, die den Tumor im MRT größer erscheinen lässt, ohne echtes Fortschreiten.
- Gy (Gray)
- Einheit der Strahlendosis.
- Medianes Überleben
- Zeitspanne, die die Hälfte der Betroffenen überschreitet; keine individuell zugeteilte Lebensdauer.
- Louis DN et al. The 2021 WHO Classification of Tumors of the Central Nervous System: a summary. Neuro-Oncology 2021;23(8):1231-51.
- cIMPACT-NOW, 12. Aktualisierung: Graduierung und Risikostratifizierung IDH-mutierter diffuser Gliome. Neuro-Oncology 2026 (Online-Vorabveröffentlichung).
- Price M et al. CBTRUS Statistical Report: Primary Brain and Other Central Nervous System Tumors Diagnosed in the United States in 2018-2022. Neuro-Oncology 2025;27(Suppl. 4):iv1-iv66.
- Lassman AB et al. Joint Final Report of EORTC 26951 and RTOG 9402. J Clin Oncol 2022;40(23):2539-45.
- Cairncross G et al. Phase III trial of chemoradiotherapy for anaplastic oligodendroglioma: long-term results of RTOG 9402. J Clin Oncol 2013;31(3):337-43.
- van den Bent MJ et al. Adjuvant procarbazine, lomustine, and vincristine chemotherapy in newly diagnosed anaplastic oligodendroglioma: long-term follow-up of EORTC 26951. J Clin Oncol 2013;31(3):344-50.
- Buckner JC et al. Radiation plus Procarbazine, CCNU, and Vincristine in Low-Grade Glioma. N Engl J Med 2016;374:1344-55 (RTOG 9802).
- Mellinghoff IK et al. Vorasidenib in IDH1- or IDH2-Mutant Low-Grade Glioma. N Engl J Med 2023;389(7):589-601 (INDIGO).
- Cloughesy TF et al. Vorasidenib in IDH-mutant grade 2 glioma: secondary and exploratory endpoints of the INDIGO trial. Lancet Oncol 2025;26(12):1665-75.
- FDA: Vorasidenib-Zulassung vom 6. August 2024; VORANIGO-Produktinformation. Zulassung der Europäischen Kommission vom 22. September 2025.
- Blakeley J et al. ASCO-SNO Rapid Recommendation Update: vorasidenib. Neuro-Oncology 2025;27(6):1412-18.
- Baumert BG et al. ESTRO-EANO guideline on target delineation and radiotherapy for IDH-mutant WHO CNS grade 2 and 3 diffuse glioma. Radiother Oncol 2024.
- Weller M et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol 2021;18:170-86.
- Walbert T et al. SNO and EANO practice guideline update: anticonvulsant prophylaxis in patients with newly diagnosed brain tumors. Neuro-Oncology 2021;23(11):1835-44.
- Mortazavi A et al. IDH-mutated gliomas promote epileptogenesis through d-2-hydroxyglutarate-dependent mTOR hyperactivation. Neuro-Oncology 2022;24(9):1423-35.
- Wen PY et al. RANO 2.0: Update to the Response Assessment in Neuro-Oncology Criteria. J Clin Oncol 2023;41(33):5187-99.
- Kinslow CJ et al. Extent of resection and survival for oligodendroglioma: a US population-based study. J Neurooncol 2019;144(3):591-601.
- Keogh RJ et al. Real-world tolerability of PCV chemotherapy. BMC Cancer 2021;21:140.
- Jaeckle KA et al. CODEL: phase III study of RT, RT+TMZ, or TMZ for newly diagnosed 1p/19q codeleted oligodendroglioma. Neuro-Oncology 2021;23(3):457-67.
- Nakasu S et al. Prognostic significance of homozygous deletion of CDKN2A/B in oligodendroglioma: a meta-analysis. Neurol Med Chir (Tokyo) 2024;64(12):442-50.
- Byeon S et al. Long-term outcomes of grade 2 oligodendroglioma. Discover Oncology 2024;15:268.
Quellen
https://www.cancer.gov/rare-brain-spine-tumor/tumors/oligodendroglioma
2. Tork CA, et al. (2023). Oligodendroglioma.
https://www.ncbi.nlm.nih.gov/books/NBK559184
3. Zerdan MB, et al. (2021). Oligodendroglioma: A review of management and pathways.
https://www.ncbi.nlm.nih.gov/pmc/articles/PMC8523914/
War dieser Artikel hilfreich?
Ihre Rückmeldung hilft uns, unsere Inhalte zu verbessern.




Leserkommentare
Kommentar verfassen
Ihr Name und Ihr Kommentar werden erst nach Freigabe durch die Administration veröffentlicht. Ihre E-Mail-Adresse wird Besuchern niemals angezeigt.
Schreiben Sie den ersten Kommentar.