
Erbliche APC-Mutation: Krebsfrüherkennung und Behandlung für Betroffene
Lesehilfen
Quellen

In diesem Artikel
Allgemeines zur erblichen APC-Mutation
- Das APC-Gen (Adenomatous Polyposis Coli) reguliert Zellwachstum, Zellteilung und Zellstruktur und ist ein Tumorsuppressorgen. APC-Mutationen können unkontrollierte Zellvermehrung auslösen und spielen insbesondere bei der Entstehung von Darmkrebs eine Rolle.
- Ein Teil der APC-Mutationen ist erblich und mit genetischen Syndromen wie der familiären adenomatösen Polyposis (FAP) verbunden. Die meisten APC-Mutationen sind jedoch somatisch und werden im Laufe des Lebens durch Umweltfaktoren oder zelluläre Prozesse erworben. Erbliche APC-Mutationen sind seltener; somatische kommen in der Mehrzahl kolorektaler Karzinome vor.
- Mit dem APC -Gen verbundene pathogene Keimbahnvarianten einschließlich wahrscheinlich pathogener Varianten der Klasse 4 und pathogener Varianten der Klasse 5 sind mit der familiären adenomatösen Polyposis (FAP) assoziiert. FAP wird autosomal-dominant vererbt.
- Die klassische FAP führt meist zu >100 adenomatösen Dickdarmpolypen. Bei 95% entstehen bis zum Alter von 35 Jahren Polypen. Unbehandelt werden diese bösartig.
- Bei unbehandelten Menschen wird Darmkrebs durchschnittlich mit 39 Jahren diagnostiziert; bei 7% entsteht bereits vor dem 21. Lebensjahr eine bösartige Erkrankung. Es gibt jedoch ein breites Erscheinungsbild mit teilweise weniger Polypen und späterem Krebsbeginn.
Welche Krebsrisiken sind erhöht?
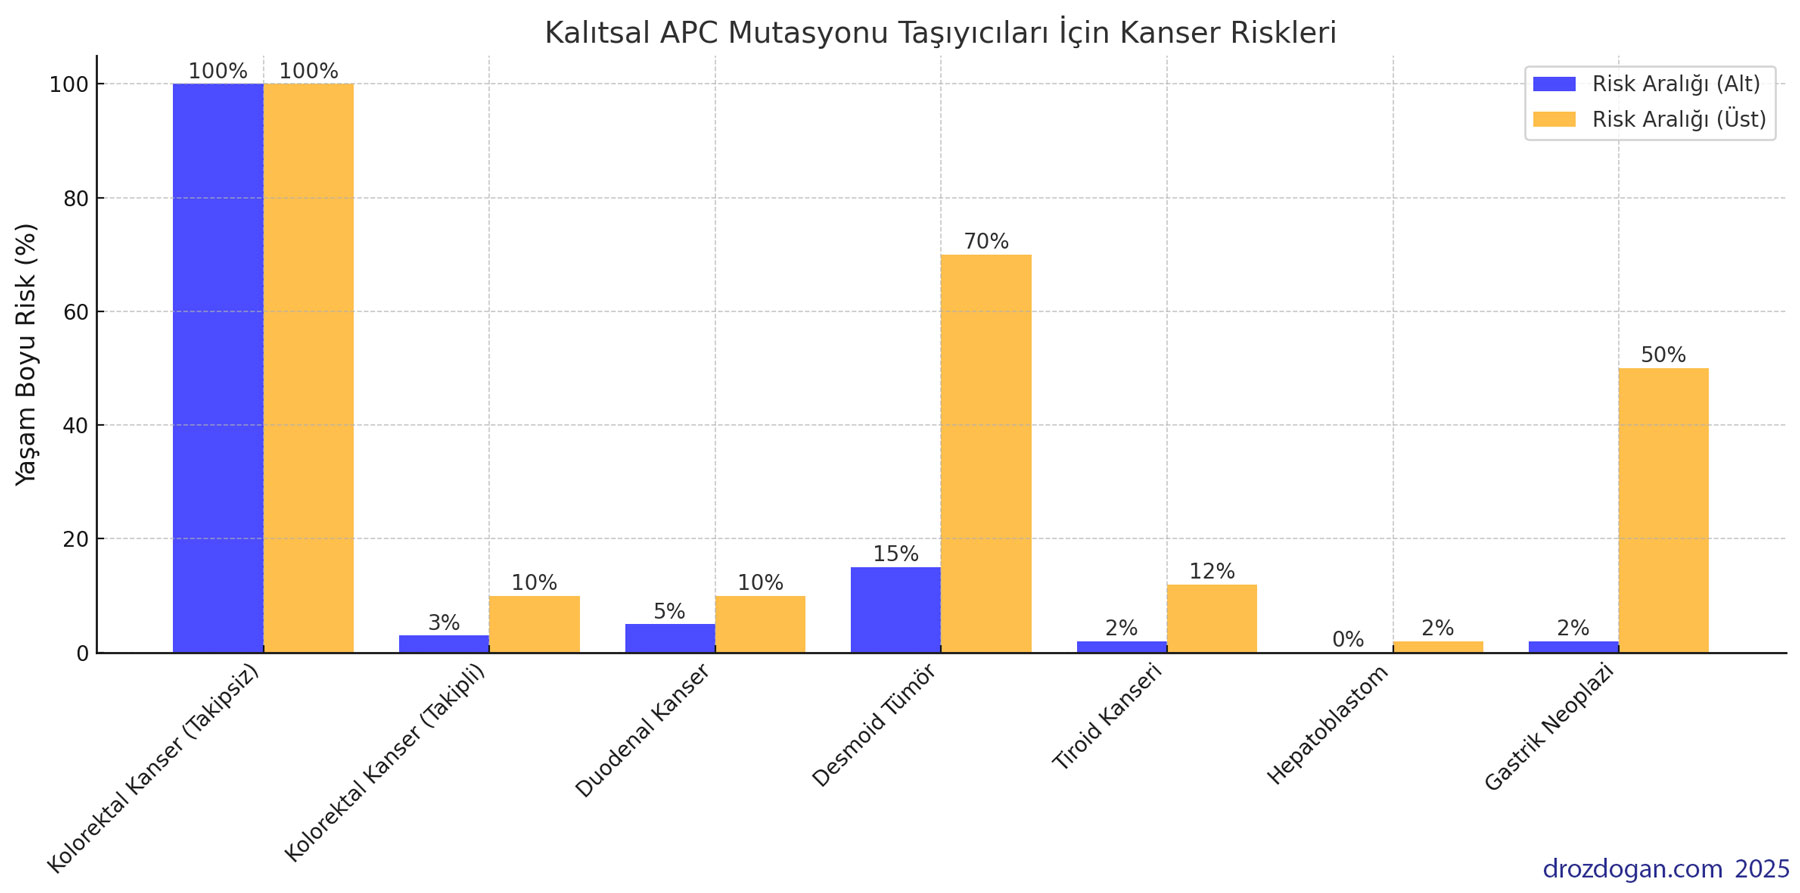
Bei erblichen APC-Mutationen bestehen erhöhte Risiken für:
Kolorektales Karzinom:
- Bei klassischer FAP ohne Teilnahme an einem Überwachungsprogramm wird eine Häufigkeit nahezu 100% angenommen.
- Unter regelmäßiger Überwachung liegt die Häufigkeit bei 3-10%.
Duodenalkarzinom (Zwölffingerdarmkrebs):
- Ohne Überwachung beträgt das lebenslange Risiko 5-10%. Das Risiko wird anhand des Spigelman-Scores bei der oberen gastrointestinalen Endoskopie eingeschätzt und entsprechend behandelt.
Desmoiderkrankung:
- Bei 15% entsteht ein Desmoidtumor , davon liegen 70% im Bauchraum, besonders im Mesenterium des Dünndarms. Desmoide sind wahrscheinlicher bei einer pathogenen APC-Variante jenseits des 1399. Codons oder entsprechender Familienanamnese.
Weitere Krebserkrankungen:
- Schilddrüsenkrebs: Er tritt bei 2-12% auf; 12% wurden in untersuchten Früherkennungskohorten festgestellt. Meist handelt es sich um ein papilläres Schilddrüsenkarzinom vom kribriform-morulären Typ.
- Hepatoblastom: Das Risiko liegt unter 2%, ist aber deutlich höher als in der Allgemeinbevölkerung. Es tritt vor dem dritten Lebensjahr auf.
- Magenkrebs: Fundusdrüsenpolypen sind bei FAP sehr häufig und betreffen 50%. Magenkrebs ist in westlichen Gesellschaften selten (2%), nimmt jedoch zu. In Japan sind die Raten deutlich höher.
Empfehlungen zur Betreuung
Überwachung:
- Kolorektal: Nach genetischer Testung ab 12-14 Jahren alle 1-3 Jahre eine Koloskopie. Das Intervall hängt von der Polypenlast ab. Die Überwachung sollte fortgesetzt werden, bis eine Operation nötig wird.
- Oberer Gastrointestinaltrakt: Ab 25 Jahren eine obere gastrointestinale Endoskopie. Neue Leitlinien betonen die Notwendigkeit eines sorgfältigeren Umgangs mit dem Magenkrebsrisiko. Beispielsweise eine Magenspiegelung alle 2-3 Jahre bei zusätzlicher familiärer Vorbelastung.
- Weitere Bereiche: Eine routinemäßige Überwachung auf Hepatoblastom oder Schilddrüsenkrebs wird derzeit nicht empfohlen. Aufklärung über Symptome und deren rechtzeitige Abklärung sollen gefördert werden.
Operative Behandlung:
- Die meisten Menschen mit FAP benötigen eine totale Kolektomie. Der Zeitpunkt richtet sich nach der Polypenlast sowie sozialen, schulischen und beruflichen Umständen.
- Je nach Polypenlast und Genotyp kann eine Kolektomie mit ileorektaler beziehungsweise distaler Sigmoidanastomose erfolgen. Danach ist eine rektale Überwachung für 6-12 Monate erforderlich.
- Eine weitere Option ist die restaurative Proktokolektomie mit Pouchanlage und anschließender Pouchüberwachung.
- Der Eingriff sollte in einem erfahrenen Zentrum stattfinden.
Desmoiderkrankung:
- Die Behandlung ist komplex. Betroffene sollten in Zentren mit Erfahrung sowohl mit FAP als auch mit Desmoiderkrankungen betreut werden.
- Möglich sind das nichtsteroidale Antirheumatikum Sulindac, Antiöstrogene und Radiofrequenzablation.
Familiäre Fragen:
- Zur Erleichterung genetischer Tests gefährdeter Angehöriger sollte eine Überweisung in die klinische Genetik erfolgen. Die Tests finden meist zum Beginn der Früherkennung statt, häufig im Alter von 10-12 Jahren.
- Auch zur Besprechung reproduktiver Möglichkeiten sollte an die klinische Genetik überwiesen werden.
*
Verwandtes Thema: Genetisches Erbe verändern: Ein Weg zur Verhinderung erblichen Krebses
Quellen
1. Monahan et al. Guidelines for the management of hereditary colorectal cancer from the British Society of Gastroenterology (BSG)/Association of Coloproctology of Great Britain and Ireland (ACPGBI)/ United Kingdom Cancer Genetics Group (UKCGG) Gut 2020: 69;411-444
2. Yen et al APC- associated polyposis Gene reviews https://www.ncbi.nlm.nih.gov/books/NBK1345/
3. https://polyposisandlynch.com/health-care-professional-guidelines/polyposis-registry-updated-guidelines-2019/
4. https://www.bsg.org.uk/news/rare-disease-collaborative-network-hereditary-gastrointestinal-polyposis-syndromes/
War dieser Artikel hilfreich?
Ihre Rückmeldung hilft uns, unsere Inhalte zu verbessern.




Leserkommentare
Kommentar verfassen
Ihr Name und Ihr Kommentar werden erst nach Freigabe durch die Administration veröffentlicht. Ihre E-Mail-Adresse wird Besuchern niemals angezeigt.
Schreiben Sie den ersten Kommentar.